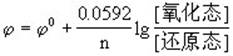|
学习小专题 |
【半金属】它是物理化学性质介于金属和非金属之间的元素,包括硼、硅、锗、砷、锑、硒、碲、钋、砹9种元素。半金属元素在元素周期表中部,介于金属和非金属的过渡位置。
半金属元素的电负性在1.8一2.4之间,一般是大于金属,小于非金属。它们的氧化物跟水作用生成弱酸性或弱碱性的溶液。半金属大多数是半导体材料,导电性能介于金属和非金属之间,而且导电性随温度的升高而增强(金属的导电性随温度的升高而减弱)。
【定义】由非金属元素组成的单质。非金属一般没有金属光泽,不是电和热的良导体,没有延性和展性。在通常情况下,非金属有的是固体,有的是气 体,只有溴是液体。非金属固体大多数是分子晶体,硬变小,熔点、沸点较低,但有的非金属固体属原子晶体,如金刚石、晶体硅等,它们的硬度大,熔点、沸点较 高。非金属元素的原子价电子较多,原子半径较小,在化学反应中倾向于得到电子。大多数非金属既具有氧化性,又具有还原性。金属与非金属没有严格界限,位于 周期表P区左上到右下对角线附近的元素,如硼、硅、锗、砷、锑、碲等既具有非金属的性质,又具有金属的性质,可把这些元素的单质称为准金属或半金属。
【说明】
1.非金属正好跟金属相反,一般无金属光泽,缺乏延展性,是电和热的不良导体。在通常状况下,非金属有的是固体,有的是气,只有溴是液体。非金属固体中金
刚石、晶体硅、晶体硼是原子晶体,熔点和沸点都很高:硬度也大。其他非金属固体属于分子晶体,熔点、沸点较低,硬度小。
2.非金属元素原子的价电子较多,在化学反应中倾向于得到电子,具有氧化性,容易跟金属化合。非金属元素之间相结合时,其中非金属性较弱的元素会部分失去电子,显示还原性,大多数非金属能跟氧结合成酸性氧化物。
3.非金属与金属之间没有严格的界限。例如硼、硅、锗、砷、锑、硒、碲等既有金属的性质,又有非金属的性质,有时把它们叫做半金属(也有叫做准金属)。
【定义】由金属元素组成的单质。具有金属光泽、不透明、有延性和展性、有良好的传热性和导电性的一类物质。在金属晶体中有中性原子、阳离子和自由电子,金 属具有上述性质,都与晶体中存在自由电子有关。常温下除汞外,都以固态形式存在。化学性质一般表现较强的还原性,由于金属元素原子的价电子较少,原子半径 较大,在反应中容易失去价电子成为阳离子的缘故。工业上通常把金属分为黑色金属和有色金属两大类。有色金属又可分成轻金属、重金属、贵金属和稀有金属等。
【分类】
1、黑色金属:通常是指铁、铬、锰和铁的合金(主要指钢铁)。在各种金属中,铁在地壳中分布较集中,储量较丰富,开采和冶炼较多,价格也较廉。铸铁和钢的品种和 规格很多,它们是工业上最广泛应用的金属材料,在国民经济中占有极重要的地位。铬与锰主要应用于制合金钢。铁、铬、锰及其合金都不是黑色的,而钢铁表面经 常覆盖着一层黑色的四氧化三铁。这样分类,主要是从钢铁在国民经济中的重要地位出发的。
2、有色金属:通常是指除铁、铬、锰和铁的合金以外的其它金属。可分为四类:(1)重金属,如铜、锌、铅、镍等。(2)轻金属,如钠、钙、镁、铝等。(3)贵金属,如金、银、铂、铱等。(4)稀有金属,如锗、铍、镧、铀等。
a、重金属:一般是指密度在4.5克/厘米3以上的金属。例如铜、锌、钴、镍、钨、钼、锑、铋、铅、锡、汞等,过渡元素大都属于重金属。也有把密度在5克/厘米3以上的金属称为重金属的。
b、轻金属:一般是指密度在4.5克/厘米3以下的金属。例如钠、钾、镁、钙、铝等。周期系中第一、二主族均为轻金属。也有把密度在5克/厘米3以下的金属称为轻金属的。
c、贵金属:通常是指金、银和铂族金属(包括钌、铑、钯、锇、铱、铂)。这些金属在地壳中含量较少,不易开采,价格较贵,所以叫贵金属。这些金属对氧和其它试剂较稳定,金和银常用来制造装饰品和硬币。
d、稀有金属:通常是指自然界中含量较少,比较分散的金属。它们难于从原料中提取,在工业上制备及应用较晚。稀有金属和普通金属没有严格界限,某些稀有金属比
铜、汞、镉等金属还多。稀有金属在现代工业中具有重要的意义,往往把黑色金属、有色金属和稀有金属并列为三大类。稀有金属根据其在地壳中的分布状况及冶炼
方法,可分为六类:(1)稀有轻金属,如锂、铷、铯、铍、钛等。(2)稀有难熔金属,如钨、钼、铌、钽、铪、钒等。(3)稀有分散金属(或称稀散金属),
如镓、铟、铊、锗等。(4)稀土金属,包括钪、钇和镧系元素。(5)稀有贵金属,指铂族元素。(6)稀有放射性金属:包括钋、钫、镭、锕、钍、镤、铀以及
从1940年以来陆续发现的十多种人造放射性元素。
【说明】
1.金属具有特殊的金属光泽(对可见光强烈反射)、富有延性和展性,是电和热的良导体等性质。
2.金属的上述特性都跟金属晶体里含有自由电子有关。在金属晶体中有中性原子、金属阳离子和自由电子。自由电子能在整个晶体中自由移动。
①当光线照射到金属表面时,自由电子吸收所有频率的可见光,然后很快发射出大部分所有频率的可见光,这就使绝大多数金属显出银白色或钢灰色的光泽。金属在
粉末状态时,晶体排列不规则,可见光吸收后难以发射出去,所以金属粉末一般呈暗灰色或黑色。少数金属如金、铝等,它们的粉末仍保持原有的颜色和光泽。
②自由电子在金属晶体里作不规则的运动,在外电场的作用下,自由电子会作定向移动,形成电流,这就是金属容易导电的原因。
⑧当金属的一部分受热时,受热部分的自由电子的能量增加,运动加剧,不断跟金属离子碰撞而交换能量,把热量从一部分传向整块金属,因而金属有良好的导热性。
④当金属受到外力作用时,金属晶体内某一层金属原子、离子跟另一层金属原子、离子发生相对滑动,由于自由电子的运动,各层间仍保持着金属键的作用力,所以金属具有良好的延展性。只有少数金属,如锑、铋、锰性质比较脆。
3.金属在通常状况下,除汞是液体外,其余都是固体。导电、导热性最好的是银,延性铂最突出,展性金最优越,密度最大的是锇(在25℃是22. 57 g/cm3),硬度铬最高,熔点最高的是钨(3410℃)。
4.金属元素原子的价电子较少,在化学反应中容易失去电子,所以金属一般表现还原性。
5.工业上常常把金属分为黑色金属和有色金属两大类。有又可分为轻金属、重金属、贵金属、稀有金属和半金属等类别。
6.金属除铜、金、铂和铋等以游离态存在外,极大多数以化合态存在于自然界中。金属的矿物通常以氧化物或硫化物的形式存在,较少的氯化物、硫酸盐、碳酸
盐、硅酸盐等形式存在于自然界。业上常在高温下用碳、一氧化碳或氢气还原、电解水溶液或熔融盐、用活泼金属(如Al、Ca、Mg、Na)热还原等方法提炼金属。
【稀有气体(惰性气体)】
它包括氦(He)、氖(Ne)、氩(Ar)、氪(Kr)、氙(Xe)和放射性元素氡(Rn)等6种元素,属周期系零族。
它们主要存在于空气中。在空气中的含量(以体积计)是氦0.0005%、氖0.0018%、氩0.94%、氪0.00011%、氙0.000009%,氡
是镭衰变后的产物,平均寿命只有几天。它们在空气中的含量很低,又都是气体,所以叫稀有气体。液态空气是制取稀有气体的重要原料。
稀有气体都没有颜色、没有气味。它们原子的最外电子层具有稳定的结构,化学性质很不活泼,所以长期以来人们把它们叫饑它们叫做惰性气体。
自从1962年巴特利特(Neil Bartlett)首次合成Xe[ PtF6]以后,至今已合成数以百计的稀有气体化合物。这些事实表明,惰性气体并不“惰性”,因此改称稀有气体。
稀有气体主要用作冶炼、焊接稀有金属的保护气、制造各种电光源。氦气可制成供潜水员呼吸用的“人造空气”。稀有气体在激光上的应用也越来越受到重视。
【定义】又称化学元素。具有相同核电荷数(即相同质子数)的同一类原子的总称。现在已经发现108种元素,其中包括22种非金属元素和86种金属元 素,金属元素与非金属元素的区分是相对的,一些非金属元素也具有类金属(半金属)的性质。元素的最小单位是原子。大多数元素都有同位素,这是由于原子核内 的中子数不同引起的,如氢由质量数为1、2和3的三种同位素组成。在1940年以前,元素周期表中铀以后的元素(超铀元素)是不存在的,都是以后由人工合成的放射性元素。在自然界里元素以游离态和化合态两种形式存在,但大部分是以化合态存在的。
化合态:元素以化合物存在的形态。如水中氢元素和氧元素都是化合态的。
游离态:元素以单质存在的形态。如氧气中的氧元素是游离态存在的。【核素】具有一定质子和中子数目的一种原子称为核素。例如,氧有三种核素,它们核内的质子数都是8,而中子数分别是8、9、10,质量数分别是16、17、18,氧的这三种核素就是氧的同位素。
【定义】具有一定数目质子和一定数目中子的同种原子叫核素。
【说明 】
1.很多元素有质子数相同而中子数不同的几种原子。例如,氢有1 H、2 H、3 H 3 种原子,就是有3 种核素,它们原子的核中分别有0、1、2个中子。这3种核素互称同位素。
2.天然元素中有的有几种核素,叫做多核素元素。例如,氧元素有3种核素(16 O、17 O、18 O),锡元素有10多种核素,这些元素叫多核素元素。天然元素中有的只有1种核素,如23 Na、l9 F 等。这类元素叫单一核素元素。
3.核素跟元素的区别在于,核素跟质子数有关,还跟中子数有关。因此,一种原子核就算一种核素。核素的放射性是原子核的性质,它在原子核物理和放射化学中有广泛的应用。
【同位素】原子核内质子数相同而中子数不同的同一种元素的不同原子互称同位素。同位素中有的是稳定的,称稳定同位素,在天然元素中多数都有稳定同位素,也有一些元素尚未发现稳定同位素,如氦、氟、钠、铝、磷、金等;有的同位素具有放射性,称放射性同位素,放射性同位素中除天然放射性同位素外,还有人工放射性同位素。天然存在的同一元素的各种同位素均匀地分布在自然界各种物质中。同一元素的各种同位素的原子核虽有差别,但核外电子排布相同,化学性质基本相同。
【定义】
1.原子核里质子数相同而中子数不同的同种元素的原子互称同位素。
2.多核素元素中的不同核素互称同位素。
3.同一元素中质量数不同的一些原子品种。
例如氢有三种同位素,1 H氕、2 H(或写作D)氘又叫重氢、3 H(或写作T)氚又叫超重氢;碳有多种同位素,例如12 C、13 C、14 C等。在19世纪末先发现了放射性同位素,随后又发现了天然存在的稳定同位素,并测定了同位素的丰度。大多数天然元素都存在几种稳定的同位素。同种元素的各种同位素质量不同,但化学性质几乎相同。许多同位素有重要的用途,例如12 C是作为确定原子量标准的原子;2 H、3 H是制造氢弹的材料;235 U是制造原子弹的材料和核反应堆的原料。同位素示踪法广泛应用于科学研究、工农业生产和医疗技术方面,例如用18 O标记化合物确证了酯化反应的历程,131 I用于甲状腺吸碘机能的实验等。
【说明】
1.同位素(isotope)一词来源于希腊文Iso(相同)τοποs(位置),因为同位素的核电荷数相同,即原子序数相同,在元素周期表中占有同一位置。
2. 同位素概念最早由英国放射化学家索迪(Frederick,Sod-dy,1877一1956)在1913年提出。目前已知的天然元素中:大多素有稳定的同位数。
3.在天然存在的某种元素里,不论是游离态还是化合态,各种同位素的原子百分比一般是不变的。元素实际上是各种稳定同位素的“混合物”。
4.到目前已发现的元素中,存在约300种射性同位素多达1500种以上。
5.同位素的化学性质相似。人们利用放射性同位素合成标记化合物,标记化合物的示踪原子在化学、生物学、医学、工业与农业中有广泛的应用。
【络合物】含有络离子的一类复杂化合物,例如冰晶石Na3[AlF6]、硫酸四氨合铜(II)[Cu(NH3)4]SO4、氢氧化二氨合银[Ag(NH3)2]OH等。上述络合物的化学式中,用方括号括起的部分叫络离子,是络合物的内界,方括号以外的部分是络合物的外界。络离子是由中心离子(或原子)和配位体以配位键结合而成。常见的中心离子是过渡元素离子如Fe2+、Fe3+、Cu2+、Ag+、Hg2+等;常见的配位体有F-、Cl-、Cn-、SCN-离子和NH3·H2O等分子。它们之间容易形成络离子如[Fe(SCN)]2+、[Ag(NH3)2]+、[Cu(H2O)4]2+等。络合物的内界与外界以离子键结合,络合物溶于水时,完全电离产生络离子:[Ag(NH3)2]OH [Ag(NH3)2]++2OH-
络离子比较稳定,在水溶液中部分电离。
[Ag(NH3)2]+Ag++2NH3
络合物普遍存在。例如人体中的血红素是Fe3+的络合物,植物体内的叶绿素是Mg2+的络合物。络合物广泛应用于工农业生产和科学技术,例如金的提取、电镀、照相技术,离子的鉴定和测定等。络合物,现称为配位化合物,简称配合物。
【偶极矩】是衡量分子极性大小的物理量。物理学中,把大小相等、符号相反、彼此相距为d的两个电荷(+q和—q)组成的体系称为偶极子,其电量与距离之积就是偶极矩(μ)。公式为:μ=qd,偶极矩是矢量,其方向系沿两电荷连线由正到负。极性分子就是偶极子,对分子中正负电荷,可以设想它们分别集中于一点,叫正电荷中心和负电荷中心。极性分子的偶极矩等于正负电荷中心的距离乘以正电中心(或负电中心)的电量,其方向由正到负。
【定义】正、负电荷中心间的距离r和电荷中心所带电量q的乘积,叫做偶极矩μ=r×q,它是一个矢量,方向规定为从正电荷中心指向负电荷中心。偶极矩的单位是D(德拜)。
【说明】
1.根据讨论的对象不同,偶极矩可以指键偶极矩,也可以是分子偶极矩。分子偶极矩可由键偶极矩经矢量加法后得到。
2.实验测得的偶极矩可以用来判断分子的空间构型。例如,同属于AB2型分子,C02的μ=0,可以判断它是直线型的;H2S 的μ≠0,可判断它是折线型的。
3.可以用偶极矩表示极性大小。键偶极矩越大,表示键的极性越大;分子的偶极矩越大,表示分子的极性越大。
4.一些常见气态分子的偶极矩μ(D)
 |
| 偶极矩 |
【电子云】是一种形象化的比喻,电子在原子核外空间的某区域内出现,好象带负电荷的云笼罩在原子核的周围,人们形象地称它为“电子云”。电子是一种微观粒子,在原子如此小的空间(直径约10-10 米)内作高速运动,核外电子的运动与宏观物体运动不同,没有确定的方向和轨迹,只能用电子云描述它在原子核外空间某处出现机会的大小。下左图为氢原子的1s电子云,用小黑点表示氢原子外一个电子在核外某空间单位体积内出现机会的多少,离核近处,黑点密度大,电子出现机会多,离核远处,电子出现机会少。下右图为氢原子1s电子云的界面图,电子出现机会的90%在界面内。电子云有不同的形状,分别用符s、 p、 d、 f表示,s电子云呈球形,在半径相同的球面上,电子出现的机会相同,p电子云呈纺锤形(或亚铃形),d电子云是花瓣形,f电子云更为复杂。
 电子云
补充:
电子云是近代对电子在核外空间分布方式的形象描绘,它区别于行星轨道式模型。
电子有波粒二象性,它不像宏观物体的运动那样有确定的轨道,因此画不出它的运动轨迹。我们不能预言它在某一时刻究竟出现在核外空间的哪个地方,只能知道宇在某处出现的机会有多少。为此,就以单位体积内电子出现几率,即几率密度大小,用小黑点的疏密来表示。小黑点密处表示电子出觊的几率密度大,小黑点疏处几率密度小,看上去好像一片带负电的云状物笼罩在原子核周围,因此叫电子云。
在量子化学中,用一个波函数ψ(x,y,z)表征电子的运动状态,并耳用它的模的平方值|ψ|2 表示单位体积内电子在核外空间某处出现的几率,即几率密度,所以电子云实际上就是|ψ|2 在空间的分布。
研究电子云的空间分布主要包括它的径向分布和角度分布两个方面。径向分布探求电子出现的几率大小和离核远近的关系, 被看作在半径为r,厚度为dr的薄球壳内电子出现的几率。角度分布探究电子出现的几率和角度的关系。例如s态电子,角度分布呈球形对称,同一球面上不同角度方向上电子出现的几率密度相同。p态电子呈8字形,不同角度方向上几率密度不等。有了pz的角度分布,再有n =2时2p的径向分布,就可以综合两者得到2pz的电子云图形。由于2p和3p的径向分布不同,2pz和3px的电子云图形也不同。
 |
| 2p、3p的径向分布和电子云图 |
【定义】又称离子有效半径,是通过实验测定的。一般认为的离子半径是:离子晶体中相邻的两个正负离子的核间距是正负离子的半径之和。若核间距为d,则d=r++r-(r+,r-分别代表正负离子的半径)。已知一个离子的半径和核间距,就可以求出另一离子的半径。原子失去电子形成的阳离子的半径比其原子半径小,如Na原子半径为 1.537×10⁻¹⁰米,而Na+离子半径为0.95×10⁻¹⁰米。原子得到电子形成的阴离子的半径比其原子半径大,如Cl原子半径为0.99×10⁻¹⁰米,而Cl-离子的半径为1.81×10⁻¹⁰米。
【说明】
1.由于电子的波动性,离子不可能有确切的界面,所以很难确定它的真正半径。又因离子具有(或近似具有)球对称电子云,通常把阳、阴离子不等径圆球相切时的核间距作为两个离子的离 子半径的和。因此,离子半径指离子在晶体中的“接触”半径。
2.离子并非钢性圆球。为了使阳、阴离子在晶体中各跟尽可能多的异号离子接触,从而使体系的能量尽可能低,阳、阴离子必须在不同晶体中采用不同的密堆积方式。同一种离子在不同晶型 中表现的“接触”半径也有不同。一般所说的离子半径,是以NaCl型离子晶体为标准的数值。
3.阳离子是由原子失去电子而形成的,它的半径总比相应原子半径小(rNa+=95pm, rNa=l57pm)。阴离子半径因最外层电子数增多,它比相应的原子半径大(如rCl- =181pm, rCl=99pm)。一般来说,阳离子半径较小,阴离子半径较大。
4.周期表中各元素的离子半径变化规律有:
(1)同一周期中阳离子半径随价数增加而减小,而阴离子半径随价数降低略有减小。
(2)同族元素的离子半径从上到下逐渐增大。
(3)周期表中左上方和右下方对角线上元素的相应价态离子 (如 Na+、Ca2+和 Y3+ ;Ti4+ 、Nb5+和 W6+;Li+ 和Mg 2+ 等)的离 子半径比较接近。 ,
(4)同种元素阳离子的价态越高,半径越小(rFe2+ = 76pm, rFe3+ = 64pm)
(5)同价镧系元素的离子半径随原子序数的增加而减小。因此,镧系后的元素跟前一周期的同族元素(如锆和铪、铌和钽、钼和钨)离子半径大致相等。这跟规律(2)所述有所不同
 离子半径
【定义】元素周期表是元素周期律用表格表达的具体形式,它反映元素原子的内部结构和它们之间相互联系的规律。元素周期表简称周期表。
【说明】
1.元素周期表有很多种表达形式,目前最常用的是维尔纳长式周期表(见图)。元素周期表有7个周期,有16个族和4 个区。
2.元素在周期表中的位置能反映该元素的原子结构。周期表中同一横列元素构成一个周期。同周期元素原子的电子层数等于该周期的序数。同一纵行(第Ⅷ族包括3个纵行)的元素称“族”。族是原子内部外电子层构型的反映。例如外电子构型,IA 族是ns1,IIIA族是ns2np1,O族是ns2np6,IIIB族是(n一l)d1ns2等。
3.元素周期表能形象地体现元素周期律。根据元素周期表以推测各种元素的原子结构以及元素及其化合物性质的递变规律。当年,门捷列夫根据元素周期表中未知元素的周围元素和化合物的性质,经过综合推测,成功地预言未知元素及其化合物的性质。现在科学家利用元素周期表,指导寻找制取半导体、催化剂、农药、新型材料的元素及化合物。
 元素周期表
【电负性】 分子中原子对成键电子吸引能力的相对大小的量度。目前有三套电负性数据:鲍林(Linus Pauling)电负性,用xp表示;密立根(Mulliken)电负性,用xM表示;阿莱-罗周(Allred-Rochow)电负性,用xA表示。三套电负性数据,是在不同的基础上计算出来的,因此它们的数值不完全相同,但都能反映元素的原子在化合物中吸引电子的能力。
【说明】
1. 元素电负性的值是个相对的量,它没有单位。电负性大的元素吸引电子能力强,反之就弱。同周期主族元素电负性从左到右逐渐增大,同主族元素的电负性从上到下逐渐减小。
2. 元素电负性的概念最先是由鲍林(Linus Pauling, 1901— 1994)于1932年在研究化学键性质时提出来的。他指定电负性最大的氟的值为4. 0,然后根据键能推算其他元素的相对电负性的数值。后来又有人作了更精确的计算,对鲍林的电负性值作了修改。1934 年,马利肯(Robert. Sanderson Mulliken, 1896—)采用 电离能(I)和电子亲和势(EA)结合的方法求出电负。1957年, 阿莱-罗周(Allred-Rochow)又根据原子的有效核电荷(Z*)对成 键电子的静电引力算出一套电负性数据XAR。他们所用公式是 XAR=0. 359z*/r2 + 0. 744,式中r是原子的共价半径(10-10米)。
3. 现行中学课本上的元素电负性(XF=4.0, XCl = 3.0, XCs =0.7…)是鲍林最早的标度值。由于键能值已几经修改,现今书刊上的数据已不是原先的数据,已作适当的修正。
4. 元素的原子在不同分子中的价态、所带电荷量以及相应轨 道杂化方式等因素都会影响原子吸引电子的能力,因此每一元素的电负性实际表现不是一成不变的。
5. 根据元素电负性大小可判别化合物分子中键的性质。 两种元素的电负性差值(XA—XB)越大,形成键的极性越强。鲍林曾对A—B键的离子性大小提出如下经验方程式。
 电负性
当键的离子性为50%时,相当于两元素电负性差值XA-XB =1.665。因此,习惯上就以电负性差值ΔX大于或小于1.7,作为判断该A—B键的离子性或共价性的依据。当ΔX>1.7时,多数属于离子键;当ΔX<1.7时,多数属于共价键。离子键和共价键没有严格的界限。
 电负性
 电负性周期表.
【定义】指基态的气态原子、离子或分子得到一个电子所释放的能量。元素的电子亲合能指元素的气态原子得到一个电子变为气态-1价阴离子所释放的能量。从电子亲合能数据可以判断元素的原子得电子的难易。非金属元素一般具有比较大的电子亲合能。因此,非金属元素的原子比金属元素的原子容易得电子。
【说明】
1. 电子亲和势的常用符号恰好同热力学惯用符号相反。热力学上把放出能量取为负值,例如,氟原子F(g) +e-→F-(g), ΔH= - 322kJ/mol。而氟的电子亲和势(EA)被定义为 322kJ/mol。为此,有人建议元素的电子亲和势是指从它的气态阴离子分离出一个电子所吸收的能量。于是,氟离子F-(g) -e-→F(g), ΔH= 322 kJ/mol。两者所用符号就趋于统一。可以认为,原子的电子亲和势在数值上跟它的阴离子的电离能相同。
2. 根据电子亲和势数据可以判断原子得失电子的难易。非金属元素一般具有较大的电子亲合势,它比金属元素容易得到电子。
3. 电子亲和势由实验测定,但目前还不能精确地测得大多数 元素的电子亲和势。
4. 元素的电子亲和势变化的一般规律是:在同一周期中,随着原子序数的增大,元素的电子亲和势一般趋于增大,即原子结合电子的倾向增强,或它的阴离子失去电子的能力减弱。在同一族中,元素的电子亲合势没有明显的变化规律。当元素原子的电子排布呈现稳定的s2、p3、p6构型时,EA值趋于减小,甚至ⅡA族和零族元素的EA都是负值,这表明它们结合电子十分困难。
5. 在常见氧化物和硫化物中含有一2价阴离子。从0-(g) 或S-(g)结合第二个电子而变成02-(g)或S2-(g)时,要受到明显的斥力,所以这类变化是吸热的。即0-(g) +e- → 02-(g),ΔH= 780kJ/mol;S-(g) +e- → S2-(g),ΔH= 590kJ/mol;这些能量能从形成氧化物或硫化物晶体时放出的晶格能得到补偿。
 电子亲合能
 |
| 电离能 |
 电离能
【分子间作用力】又称范德华(Van der Waals)力。是物质分子间存在着的作用力, 无方向性, 无饱和性。是短程作用力, 其范围约3~5×10⁻¹⁰ 米。分子间作用力比化学键的键能要弱得多, 比化学键的键能小一、二个数量级。分子间作用力有取向力、诱导力和色散力三种, 一般以色散力为主。分子间作用力是决定分子型物质的熔点、沸点、气化热、熔化热以及溶解度、表面张力、粘度等物理化学性质的主要因素。
【色散力】分子间作用力的主要成分。色散力普遍存在于各种分子之间。由于分子中电子不断运动和原子核的不断振动,经常发生电子云和原子核之间的瞬时相对位移, 因而产生了瞬时偶极。瞬时偶极虽然存在的时间极短, 但总是不断地出现。这种由瞬时偶极产生的分子间作用力叫色散力。色散力的大小和分子的变形性、电离势以及分子间的距离有关。
【取向力】分子间作用力的一种。存在于极性分子和极性分子之间。当两个极性分子相互接近时,一个分子带负电的一端要和另一个分子带正电的一端接近, 使极性分子有按一定方向排列的趋势。这种由极性分子的取向而产生的分子间作用力叫取向力。取向力的本质是静电引力,取向力的大小和分子的偶极矩(见偶极矩)的大小、温度及分子间的距离有关。
【诱导力】分子间作用力的一种。存在于极性分子与非极性分子之间以及极性分子和极性分子之间;离子和分子以及离子和离子之间。当极性分子和非极性分子接近时, 极性分子的偶极使非极性分子极化而产生诱导偶极, 这种由于诱导偶极而产生的作用力叫诱导力。极性分子之间, 离子和分子以及离子和离子之间也会产生诱导力。诱导力的大小和分子的偶极矩、变形性及分子间距离有关。
【说明 】
1.分子间作用力首先是由荷兰物理学家范德华提出的,因此又叫范德华力。由于这种力的存在,常温下是气态的物质,在降温和加压时能够凝聚成液态,再能凝结成固态的分子晶体。在发生物态变化时分子的组成不变,只是分子间距离缩短(或伸长),分子的运动逐步由无序向有序(或者相反)过渡。
2.分子间作用力约比化学键的作用力小1一2个数量级。分子间作用力约为每摩尔几个到几十个千焦,作用力范围约为300 一500 pm。
3.分子间作用力来源于分子间的取向力、诱导力和色散力。取向力只存在于极性分子间,是极性分子间靠具有电性的永久偶极间的相互作用。诱导力存在于极性分子间和极性分子与非极性分子间。非极性分子受极性分子偶极电场的影响,能使正、负电荷中心发生位移,产生诱导偶极。诱导偶极和极性分子永久偶极间的作用力就是诱导力,又叫变形极化作用力。色散力又叫瞬时极化作用力,普遍存在于各种分子之间,因为非极性分子也会由于电子运动和原子核振动而发生瞬时相对位移而形成瞬时偶极,于是瞬时偶极间发生相互作用。
分子中三种作用力哪种占优势,取决于相互作用分子的极性和变形性。例如,在卤化氢(HF除外)分子中,HCl分子的极性最大,它的诱导力和取向力也最大;HI的变形性最大,它的色散力最大。极性小的分子间主要存在色散力,取向力和诱导力占的比重极小;极性大的分子之间,取向力和诱导力所占比重明显增大。
4.分子间作用力是决定物质物理性质(如熔点、熔化热、沸点、气化热、溶解度、表面张力和粘度等)的主要因素。因此,可以根据相似物质的分子间作用力大小来推断这些物质物理性质的递变规律。
【定义】氢键是特殊的分子间或分子内的作用。它是由极性很强的A一H键上的氢原子跟另F个键(可存在于同一种分子或另一种分子中)上电负性很强、原子半径较小的B原子(如F、O、N 等)的孤对电子之间相互吸引而成的一种键(A一H…B)。
【说明】
1.当电负性很大的F、O、N原子和H形成极性很强的F一H、0一H、N一H键时,它们中共用电子对基本上偏向于这些电负性大的原子一边,使H原子几乎成为“裸露”的氢核。氢核的半径很小,带δ+的氢核对另外的F、O、N原子有强烈的静电作用,这就形成氢键。
2.氢键可以用A一H…B表示。A和B可以是同种原子,也可以是不同种原子,但都是电负性较大、半径极小的非金属原子。表示式中的实线表示共价键,虚线表示氢键。H和B两原子中心的距离就是氢键的键长。氢键的键能一般小于40kJ/mol,共价键的键能小得多,比较接近分子间作用能。因此氢键不属于化学键,而属于一般分子间力范畴。
3-在A一H…B中,为了使A和B原子中电子云之间斥力最小,所成氢键较强,体系较稳定,A和B应尽量距离远一些,故A一H…B必须在同一直线上。这表明氢键有方向性。另外,H 的原子半径比A和B小得多。当形成A一H…B后,如再有另外的A或B靠近它们时,这个原子的电子云会受原先氢键中A、B 中电子云的排斥,因此一个H原子不能再形成第二个氢键。这表明氢键具有饱和性。
4.氢键的强弱跟A、B元素的电负性和原子半径大小有关。半径越小、电负性越大,形成的氢键越强。碳原子的电负性较小,一般不易形成氢键。氯原子的电负性虽大,但原子半径较大,因而形成的氢键也很弱。
5.用氢键的形成可以解释水、氢氟酸、氨等沸点的反常现象,解释醇、甲酸、乙酸沸点较高以及氨、低级醇易溶于水的原因。因此,氢键的形成会使化合物的性质(如熔点、沸点、溶解度)发生很大变化。由于一般的糖、蛋白质、脂肪中都含有氢键,因此氢键在生物化学中有特别重要的意义。
6. 当在苯酚的邻位军有一CHO、一COOH、一N02等基团时,酚羟基中的氢原子可能跟这些基团中的氧原子形成分子内氢键,生成螯合环。如硝酸分子内的氢键:
 氢键
 配位键
氨分子中的氮原子上有一对孤对电子,氢离子的1s是空轨道。NH3与H+ 反应时,N原子上的孤对电子进入H+ 的1s轨道,成为N与H两原子的共用电子对,形成了配位键。其中的4个共价键是完全等同的,它们的键长、键能和键角均相等,构成正四面体的空间结构。又如水合氢离子也是以配位键形成的。
 配位键
水分子中的氧原子上有二对孤对电子,其中一对进入H+ 的1s空转道,形成了配位键。形成配位键必须具备两个条件:①一个原子要有能接受孤对电子的空轨道;②另一个原子要具有能提供的孤对电子。
3.在配合物形成过程中,主要是配位键在发生作用。习惯上,把配体向中心离子提供孤对电子的叫做正常配位键,由中心离子或原子向配位体提供电子的叫反配位键。例如,在羰基配合物中有反配位Π键。
【定义】由分子中正、负电荷重心是否重合,会引起分子有、无极性的现象。
【说明】
1. 当整个分子中正、负电荷重心不相重合时,就形成两个“极”。这正、负两极叫做偶极。这样的分子是有极性的。如果正、负电荷重心相重合,这样的分子没有极性。
2.分子极性的强弱可用分子偶极矩μ来度量。分子的偶极矩越大,分子的极性越大。
3.由同种原子组成的双原子分子没有极性,μ=0。
由典型的金属和典型的非金属组成的气态离子型分子,正、负电荷的重心的分离程度就足够大,这是极性分子的一种极端情况。
由不同原子组成的共价型双原子分子都有极性,μ≠0。分子极性的大小随两元素电负性差的减小而减小。例如,从HF到HI,μ不断减小。
在多原子分子中,如果各个键的偶极矩矢量和为0,分子没有极性,例如CO2是直线形分子(O=C=O),分子中两个C=O极性键对称地分布在碳原子的两边,两个键的极性互相抵消,CO2是非极性分子。三氟化硼分子为平面正三角形,甲烷分子是正四面体结构,这些分子由于结构对称,键的极性互相抵消,正、负电荷重心重合,均为非极性分子。
 三氟化硼
 甲烷
又如水分子是V形分子,两个H—O极性键偏向分子的一端,整个分子正、负电荷重心不重合,是极性分子。氨分子呈三角锥形,也是极性分子。
 水分子
 氨分子
4. 由于分子有无极性和极性大小都会影响分子间的作用力,因而分子的极性也是决定物质熔点、沸点、溶解性以及分子的电、磁性质的重要因素。
分子的极性会影响物质的性质如溶解性,极性分子易溶于极性溶剂,非极性分子易溶于非极性有机溶剂。例如,NH3、HCl极易溶于水,难溶于有机溶剂。而Br2、I2难溶于水,易溶于CCl4,苯、汽油等。根据物质在不同溶剂中具有不同的溶解性,可用液-液萃取分离的方法分离提纯物质。
【法拉第电解定律】1833年英国物理学家法拉第(Fara day)发现;其要点是:(1)电解时在电极上电解产物的量与溶液通过的电量成正比;(2)当以相同的电量分别通过不同的电解质溶液时,在各电极上析出或溶去的物质具有相同的当量值。现代关于电解定律的叙述是:1法拉第的电量(1摩尔电子的总电量是96487库仑,称为1法拉第,用F表示),可以析出或溶解相当于接受或给出1摩尔电子的物质。
【定义】
当电流通过电解质溶液时,通过电极的电量跟发生电极反应的物质(电极上析出或溶解的物质)的物质的量成正比。这是1833年英国科学家法拉第(Michael Faraday 1791一1867)在研究电解时归纳实验结挑得出的。
【说明】
不同离子的价数不同,发生Imol物质的电极反应需要的电子数也会不同,通过电极的电量当然也就不同。一般说,要从含有MZ+ 离子的溶液里沉积1mol金属M,需要通过1mol×Z个电子,完成下列反应:
MZ+ +Ze- →M
式中Z是出现在电极反应式中的电子计量系数。1mol电子的电量叫做1个法拉第,以F表示。
F= NA· e= 6. 022X 1023 mol-1 X 1. 6022 x 10-19 c =96500C/mol
所以,由含Ag+ 的溶液中沉积出1 mol 的银,需通过96500C 的电量(即26. 8安培·小时),而1mol Cu2+ 在电极上还原成铜需要2mol电子,即193000C的电量。一般写作:Q=nZF ,式中Q是通过电极的电量,n是沉积出该金属的物质的量。这就是法拉第定律的数学表达式。它反映电运动和化学运动可以互相转化,而且在量上存在一定的关系。
【定义】电极电势又称电极电位或电极势。它主要是由电极和电解质溶液跟电极接触处存在双电层而产生的平衡电势。它跟电极电势和电极种类、溶液中相应离子的浓度,以及温度、压强等因素有关。 它的大小决定电极上可能发生的反应。电极电势代数值小的电极上起氧化反应,是原电池的负极;代数值大的电极上起还原反应, 是正极。
【说明】
1、由于无法直接测定各单个电极的绝对电势的值,常用人为规定的标准来测定电极电势的相对值。1953年,国际纯粹与应用化学联合会(IUPAC)规定,在任意温度下标准氢电极的电极电势 ψφ (H2)=0,并以这种电极作为发生氧化作用的负极,以待定电极作为发生还原作用的正极,组成电池(Pt)H2(Pφ 丨H+ (α=l)|丨待定电极。以该电池电动势的值和符号,作为待定电极的电极电势的值和符号。
2、实际使用时,规定以25℃、101kPa下溶液中有关离子的有效浓度为lmol/L (或活度为1),且电极上参与电极反应的纯物质为最稳定的聚集态时,和标准氢电极之间的电势差就是该电极的标准电极电势。把各电极的标准电极电势排成一张表以便查阅。标准电极电位的数值越大(正值越大),说明该电对中的氧化态的氧化性越强,标准电极电位的数值越小(负数的绝对值越大),说明该电对中的还原态还原性越强。
3、元素的标准电极电势通用两种表示方法。例如,半反应为 Cl2+ 2e 2Cl- 的电对是C12/C1- ,它的电极电势可表示为

。后面一种表示方法还可以连续地表示同一元素组成的各种电对,组成该元素的标准电极电势图。例如,

ψφ 值越大,表示电对中氧化型物质得电子的能力越强,还原型物质失电子能力越弱。标准电极电位有广泛的应用,例如可以判断氧化—还原反应的方向和程度,可以求算水溶液中发生的氧化还原反应的化学平衡常数,可以求算难溶盐的溶度积等。
4、电极电势跟浓度的关系可以用能斯特方程式定量表示。
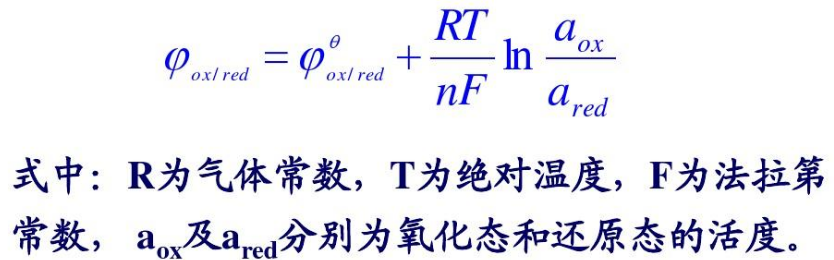
【定义】任何氧化还原反应都涉及两个电对。一个是反应中氧化剂形成的氧化剂电对,另一个是还原剂形成的还原剂电对。根据这两个电对得失电子的情况分别写出的反应式,叫做电对的半反应式,
如Zn + Cu2+ → Zn2+ + Cu,其中Cu2+ /Cu是氧化剂电对, Cu2+ + 2e →Cu是还原半反应,Zn2+/Zn是还原剂电对,Zn-2e →Zn2+是氧化半反应。显然,氧化剂电对发生还原半反应,还原剂电对发生氧化半反应。
【说明】
1、半反应式主要用于分析发生在水溶液中的氧化还原反应。它用于能斯特方程式,判断离子浓度(或气体的压强)对电极电势的影响。
2、比较复杂的半反应,可按以下步骤书写。现以Mn04-/Mn2+ 电对为例讨论。
(1)把电对的氧化型和还原型分别写在箭号两边:
MnO4- →Mn2+
⑵标明得失的电子数(即氧化数的降升数):
MnO4- + 5e→Mn2+
⑶配平氢、氧的原子数。反应屮多出4个氧原子,因此配8个H+ ,产物中应加4H2O。
MnO4- +8H+ + 5e→Mn2+ + 4H20
⑷检查箭号两边原子数和电荷数是否相等。如电荷数左边=
—1 + 8+ (- 5) = + 2 =右边。
【定义】
它是表达电极电势跟浓度的关系式。氧化还原电对的电极电势是半反应式中各物质浓度(或气体的压强)的函数。设电对〔氧化型〕/〔还原型〕的半反应式是氧化型+ ne=还原型,则该电对的电极电势跟浓度的关系是
E氧化型/还原型 ==Eφ氧化型/还原型十 0.059/n ×lg([氧化型〕÷〔还原型〕
式中E是该电对在非标准态的电极电势,Eφ是标准电极电势,n 是半反应中得失电子数。这就是能斯特方程式。
【说明】
1、
在半反应中,如果还有其他物质参与,则其浓度也应写在方程 式中(固体和水除外)。如果该物质在半反应中处在氧化型一方, 就写在方程分式部分的分子中;如果处在还原型一方,就写在分母中。例如写成Mn04- /Mn02电对。
在酸性溶液中,MnO4- + 4H+ + 3e Mn02(S) +2H20
 MnO2(S) +40H-
 H2 ,

【标准氢电极】把镀有铂黑的铂片放到氢离子浓度为1摩尔/升(严格地说应是氢离子活度为1)的酸溶液中,在25℃(298.15K)时以101325帕(1大气压)的干燥氢气不断冲击到铂电极上,使铂黑上吸附的氢气达到饱和,这样铂片就好像是用氢制成的电极一样。这就构成了标准氢电极。
由于单个电极的电势无法确定,规定在任何温度下标准氢电极的电极电位为零。标准氢电极是常用的参比电极,其它电极的电极电位是和标准氢电极相比较而得到的数值。 实际测量时需用电势已知的参比电极替代标准氢电极,如甘汞电极、氯化银电极等。它们的电极势是通过与氢电极组成无液体接界的电池,通过精确测量用外推去求得的。
【定义】应用电解原理在金属制品或塑料制品表面镀上一层其它金属或合金的方法。电镀的目的主要是使金属增强抗腐蚀性、增加美观和制品表面硬度。镀层的金属或合金通常有:铬、锌、镍、银、铜锌合金等。电镀时,镀件为阴极,所镀的金属或合金为阳极,含有镀层金属离子的溶液为电解液。
【说明】
1. 电镀时,镀件作阴极,镀层金属作阳极,用含有镀层金属离子的溶液作电解液。在通直流电后,作阳极的金属发生氧化反应, 变成金属离子而进入溶液。由于阳极和阴极上通过的电量一定相等,所以阳极减少的金属和阴极表面覆盖上去的金属的量也必然相等,电镀液中的金属离子的量保持不变。
2. 镀层金属通常是一些在空气或溶液里不易起变化、硬度较大的金属(如Ni,Cr, Zn, Ag, Au等)或合金。电镀后,镀件表面 均匀地覆盖上一层光洁和致密的镀层,既增加美观和表面硬度,又提高金属的抗腐能力。
3. 一些塑料(如ABS)、半导体、陶瓷等非金属制品,经过适当处理形成表面导电层后,也可以电镀。
 电镀铜实验
【盐桥】如果在一个电池中存在着两个电解质溶液的接界面,则在界面处也产生一个电位差,这叫液体接界电位。盐桥是消除液体接界电位的一种装置。两个半电池在构成电池时,电解质溶液不直接接触,而用盐桥沟通,盐桥是用浓KCl溶液和3%琼脂凝聚而成,由于K+和Cl-的迁移数很相近,在盐桥两侧形成两个数值小又几乎相等且符号相反的液体接界电位,使净接界电位降低到只有1~2毫伏,可以忽略不计。如果电池中电解质溶液能与KCl反应(如含Ag+),可采用KNO3或NH4NO3代替KCl做盐桥。
 盐桥
【可逆电池】热力学意义上的可逆电池必须具备两个条件,即可逆电池在充电和放电时不仅物质的转变是可逆的,而且能量的转变也是可逆的。如果把放电时放出的电能全部储存起来并用它对电池充电,则能恰好使电池内化学反应体系及外界环境全部恢复原状。
一般意义的可逆电池就是指由于放电而被消耗的物质,可以通过充电使之再生的电池,此电池的充电反应恰好是放电反应的逆过程,如常用的铅蓄电池。
【可逆电极】构成可逆电池的电极。主要有以下三种类型:
(1)金属电极、氢电极、氧电极、卤素电极。金属电极是将金属浸在含有该种金属离子的溶液中构成,以符号M|M2+ 表示;氢电极、氧电极、氯电极,分别是将被H2、O2、Cl2的气流冲击着的铂片浸入含有H+ 、OH- 、Cl- 的溶液中构成,分别用符号(Pt)H2|H+ 或(Pt)H2|OH- 、(Pt)O2|OH- 或(Pt)O2|H2O,H+ 以及(Pt)Cl2|Cl- 表示。
(2)微溶盐电极和微溶氧化物电极。微溶盐电极是将金属覆盖一薄层该金属的一种微溶盐,然后浸入含有该微溶盐负离子的溶液中构成,如银—氯化银电极,Ag—AgCl|Cl- ;微溶氧化物电极是将金属覆盖一薄层该金属的氧化物,然后浸在含有H+ 或OH- 的溶液中构成,如汞—氧化汞电极,Hg—HgO|OH- 。
(3)氧化还原电极,由惰性金属如铂片插入含有某种离子的两种不同氧化态的溶液中构成,如Fe2+ —Fe3+ 电极,(Pt)|Fe2+ ,Fe3+ 。
 铅蓄电池
【当量】物质相互反应时,彼此所需相当的量。元素的当量是元素在化学反应中跟1.008份质量的氢或8.000份质量的氧相当的量。酸、碱、盐、氧化剂和还原剂的当量分别为:
 当量
一种物质在不同的反应中,往往有不同的当量。例如,H2SO4跟NaOH反应,生成Na2SO4时,H2SO4的当量为49,如果生成NaHSO4时,H2SO4的当量为98。
【乙二酸】分子式C2H2O4,分子量90.04。俗称草酸。是最简单的二元羧酸。存在于酢浆草、酸模草和大黄等植物体内。通常以二水合物的形式存在。有毒。其二水合物熔点101~102℃,密度(19/4℃)1.653克/厘米3。无水物熔点189.5℃、密度(17/4℃)1.90克/厘米3、约在157℃时升华。酸性,K1=5.36×10-2,K2=5.3×10-5。溶于水、乙醇和乙醚,可用作分析试剂,并可用于棉布印花和染色、草编物和皮革的漂白,还可用于提炼稀有金属,除去衣服上的铁锈和墨水渍等。可以木屑为原料与氢氧化钠熔融成草酸钠制得;或将乙二醇控制氧化制得;也可将一氧化碳通过浓氢氧化钠水溶液或将甲酸钠与氢氧化钠或碳酸钠混和加热制得。
【乙酸酐】分子式C4H6O3,分子量102.09。俗称醋酸酐,简称醋酐。无色液体,有醋酸味。易燃烧,有折射性。熔点-73℃,沸点139℃。密度(20/4℃)1.0820克/厘米3。在水中慢慢水解成乙酸。溶于乙醇,发生醇解反应生成乙酸乙酯和乙酸,与氨发生氨解反应生成乙酰胺。溶于乙醚、苯和氯仿。主要用于制醋酸纤维素、染料,药物等。工业上用乙醛在醋酸钴-醋酸铜催化下被氧气氧化、或由乙烯酮与乙酸加成后经重排制成;也可用乙炔和乙酸在氧化汞存在下作用再经分解制得。
 乙酸酐
【丙酮】分子式C3H6O,分子量58.08。亦称二甲酮。无色液体,易挥发,有微香气味。是最简单的饱和酮。熔点-94.6℃、沸点56.5℃,密度(20/4℃)0.7898克/厘米3,折射率(20℃)1.3591。能与水、甲醇、乙醇、乙醚、氯仿等混溶。能溶解油、脂肪、树脂和橡胶等。其蒸气能与空气形成爆炸性混和物、爆炸极限为2.55~12.80%(体积)。化学性质较活泼,能起卤代、加成、缩合等反应。是制造醋酐、双丙酮醇、环氧树脂、异戊橡胶、甲基丙烯酸甲酯等的重要原料。在无烟火药、赛璐珞、醋酸纤维、喷漆等工业中用作溶剂。在油脂工业中用作提取剂。工业上可用粮食发酵法制取,丙烯水合成异丙醇,再经催化氧化制取;木材干馏法制取;异丙苯经空气氧化后再水解制取。
 丙酮
【环氧乙烷】分子式C2H4O,分子量44.05,亦称氧化乙烯或恶烷。是最简单的环醚。常温常压下是无色气体,易燃烧。12℃以下为液体。熔点-111℃,沸点13.5℃,密度(20/4℃)0.8694克/厘米3,与空气形成爆炸性混和物,爆炸极限3.6~78%(体积)。溶于水、乙醇和乙醚。化学性质很活泼,能与许多化合物起加成反应,特别是与亲核试剂发生开环反应。主要用于制取乙二醇,制抗冻剂、合成洗涤剂、乳化剂、塑料等。还可用作仓库、食品和纺织品的熏蒸剂。工业上用乙烯催化氧化或者用氯乙醇与氢氧化钙反应制得。
 环氧乙烷
【乙醚】分子式C4H10O,分子量74.12。亦称二乙醚,结构简式C2H5—O—C2H5。无色透明液体,有特殊气味。极易挥发,易燃烧。熔点-116.2℃,沸点34.5℃。密度(20/4℃)0.7135克/厘米3。难溶于水,易溶于乙醇和氯仿等有机溶剂。其蒸气与空气形成爆炸性混和物,爆炸极限为1.85~36.5%。易吸收氧气生成过氧化物,这是爆炸性极强的一种高聚物。为防止或减少过氧化物的生成,常在乙醚中加入少量抗氧剂。能溶解脂肪、脂肪酸和大多数树脂,用作溶剂和外科手术的麻醉剂。工业上是在300℃下以氧化铝为催化剂使乙醇脱水制得。
【对映异构】即旋光异构。在分子中,与四个不同原子或原子团直接相连的碳原子叫做不对称碳原子,如乳酸分子中,与甲基、羟基、羧基、氢原子直接相连的碳原子,不对称碳原子周围的四个不同原子或原子团可以有两种互为镜象关系,但不能彼此重合的四面体空间构型,这两种构型互为对映异构体。对映异构体的物理及化学性质都相同,但在一定条件下的旋光方向相反。使偏振光左旋的为“左旋体”,使偏振光右旋的为“右旋体”,左旋体用L-或(-)-表示,右旋体用D-或(+)-表示。乳酸对映异构体费歇尔投影式可表示如下:
 对映异构
 对映异构
【顺反异构】顺反异构即几何异构。通常存在于含有双键或环架结构的分子中,双键中的π键不能旋转,环架结构也阻碍了C-C单键的旋转,不同取代基在空间可形成不同的分布而产生异构,顺反异构分顺式和反式两种。若相同的原子或取代基在双键或碳架规定平面的同一侧叫顺式,若位于两侧叫反式。如含C=C双键和ab两种原子团
 顺反异构
具体的物质象丁烯二酸,有顺丁烯二酸和反丁烯二酸:
 顺反异构
含环架结构的象1,4一二甲基环乙烷:
 顺反异构
【定义】分子式相同而分子结构和性质不同的化合物,叫做同分异构体。这一现象叫做同分异构现象。
【说明】
同分异构现象是由于分子中各原子可以有不同的结合顺序和方式或不同的空间排列和定向所引起的。同分异构现象可分成结构异构和立体异构。
1.结构异构是因分子中各原子的结合顺序和方式不同而产生的异构,其中包括碳架异构、位置异构、类别异构等。
2. 立体异构是因为分子中各原子的空间排列和定向不同而产生的异构,其中包括顺反异构、对映异构和构象异构。
分子中存在双键或环状结构,使分子中某些原子或基团具有不同的空间位置,这样产生的异构,叫做顺反异构。
分子中的中心碳原子周围的四个不同原子或基团有两种互为镜象而不能彼此重合的四面体空间构型,这种异构叫做对映异构。
围绕单键旋转向产生的分子中的原-f-或基团在空间的排列不同,这样产生的异构叫做构象异构。
【同分异构现象】化合物具有相同的分子式但结构不同的现象,叫同分异构现象。具有同分异构现象的化合物互为同分异构体。在烷烃分子里,随着碳原子数目的增加,碳原子之间的结合方式也就越多样化,同分异构体的数目也就越多。如丁烷有两种同分异构体,己烷有5种同分异构体,庚烷有9种,癸烷有75种之多。在有机化学中,常见的同分异构现象有:
1.碳链异构 碳原子在分子中的排列不同,如丁烷和异丁烷

2.位置异构 官能团在碳链中的位置不同,如丙醇和异丙醇

3.官能团异构 如:

4.立体异构 具有相同分子式的化合物中,由于原子或原子团在空间排列不同而引起的同分异构现象。有几何异构(也称顺反异构)和旋光异构(从略)。由于双键或环的存在,某些原子或原子团在空间的排列不同而产生几何异构。如:2—丁烯

【键的极性】 两个原子形成共价键时,由于原子吸引电子的能力不同,共用电子对偏向原子的一方,吸引电子能力强的原子带部分负电荷,吸引电子能力弱的原子带部分正电荷,共价键有了极性,称为极性共价键,简称极性键。共价键的极性与两成键原子吸引电子的能力(即电负性)的差值有关。同种元素的原子成键时,两原子吸引电子的能力相同,电子对无偏向,形成非极性共价键;不同种元素的原子成键时,共用电子对偏向吸引电子能力强的原子,形成极性共价键。两原子吸引电子能力的差值越大,键的极性越强,当这种差值大到一定程度时,电子从一个原子转移到另一个原子,共价键转变成离子键。
H-H H-I H-Br H—Cl H-F Na+ F-
 |
| 过氧化氢模型 |
| | C-C单健 | C=C双键 | C≡C叁键 |
|---|---|---|---|
| 键长(10-10 米) | 1.54 | 1.34 | 1.20 |
| | F—F | Cl-Cl | Br—Br | I—I |
|---|---|---|---|---|
| 键长(10-10 米) | 1.418 | 1.988 | 2.284 | 2.666 |
| | H—F | H-Cl | H—Br | H-I |
| 键长(10-10 米) | 0.918 | 1.274 | 1.408 | 1.608 |
| 键 型 | C-C | C=C | C☰C | N-N | N=N | N☰N |
|---|---|---|---|---|---|---|
| 键长(pm) | 154 | 134 | 120 | 145 | 125 | 110 |
| | C-C单健 | C=C双键 | C≡C叁键 |
|---|---|---|---|
| 键长(10-10 米) | 1.54 | 1.34 | 1.20 |
【定义】分散相微粒的直径在1 -100nm之间的分散体系叫做胶体。〔也有一种观点认为,胶体是指微粒直径在l ~1000nm之间 的分散系统。
【说明】
1. 胶体的分散相和分散介质可以是气体、液体或固体。分散介质是气体的叫气溶胶(如烟、雾),是液体的叫溶胶,是固体的叫固溶胶(如水晶、有色玻璃)。
2. 胶体中的微粒(一般指胶核)是许多分子的集合体,一般由 103 --109个原子组成。例如,氢氧化铁的胶核是由几百万个氢氧化铁分子组成的集合体。有些高分子有机物的直径很大(如淀粉、 蛋白质),达到胶体微粒的大小。这些物质溶于水(或其他溶剂)得到的溶液也有胶体的性质。例如,分子量为36000的胰岛素(球 状)分子的直径是4.Onm;分子量为42000的蛋白质(椭球)分子 的直径是11nm。高分子溶液的稳定性较好,常常叫亲液胶体。 前者稳定性较差常称为疏液胶体。
3. 胶体的结构分胶核、胶粒和胶团。以碘化银胶体为例,把碘化钾溶液加人硝酸银溶液中(当硝酸银过量时),大量的碘化银形成胶体颗粒(称胶核),它的表面有选择性地吸附跟它有共同组成的离子,这样使胶核成为带电粒子。在胶核周围又吸附带相反 电荷的离子,形成比较紧密的吸附层和比较松散的扩散层。胶团的结构示意如下:
 |
| 胶体 |
4. 胶体有不同于溶液和浊液的一些特性,如有丁铎尔效应、 布朗运动、电泳等现象。
5. 制备胶体有多种方法。
①分散法就是用研磨、溶解、超声 波或电弧等方法把粗大物料分散研细。
②凝聚法就是把分子或离子聚集成胶体粒子。制淀粉溶胶属于分散法,制氢氧化铁溶胶、碘化银溶胶属于凝聚法。
6. 在宇宙、天文、气象、地理、生物、医学、农业和工业生产中都有胶体现象,都跟胶体化学的研究有关。
 胶体
【定义】当溶胶凝聚后,胶体的微粒和分散介质凝聚在一起,形成不流动的冻状物,叫做凝胶。
【说明】
1.根据含水量的多少,凝胶可分为干凝胶和软胶(又称冻胶)。干凝胶中含水量小于固体量;软胶中含水量超过固体量(甚至可达95%以上),如血凝胶、琼脂、肉冻、豆腐等。
2.根据机械性质,凝胶又可分为弹性凝胶、脆性凝胶和触变凝胶三种。脆性凝胶(如硅胶)失去或重新吸收水分时,形状和体积都不改变,但吸收水分后再不能重新变成溶胶(又叫不可逆凝胶)。弹性凝胶(如明胶)失去水分后,体积显著缩小,当重新新吸收水分时,体积膨胀,直到重新变成溶胶。触变凝胶(如氢氧化铁凝胶)受机械力作用时变为溶胶,没有机械力作用时再变成凝胶。弹性凝胶和触变凝胶又叫可逆凝胶。
 凝胶
 向过饱和溶液加入晶体
【定义】又称胶体的凝聚。胶体的微粒在一定条件下发生聚集的现象叫做聚沉。
【说明】
1.引起胶体聚沉的因素(即破坏胶体稳定的条件)有多种,如升高温度、加入电解质、加带相反电荷的溶胶、光学作用和长期渗析等,其中最主要的是加入电解质。
2.升高温度能减弱胶粒对离子的吸附,破坏胶团的水化膜,使胶粒运动加快,增加胶粒间的碰撞机会,从而使胶粒聚沉。
3.加入电解质后,增加胶体溶液中的离子浓度,使胶粒吸附相反电荷,会减少或中和所带的电荷,削弱胶粒之间的静电斥力,使之因碰撞而聚沉。
4.加入带相反电荷的溶胶,如向带正电荷的氢氧化铁溶胶中加人带负电荷的三硫化二砷溶胶。由于胶粒的电荷被中和,两种溶胶都发生聚沉。
5.研究胶体的聚沉现象有应用价值。例如,制肥皂(采用盐析)和豆腐、除尘和净水都是要求胶体发生聚沉;制墨水、涂料、胶体石墨等都要使胶体稳定,防止聚沉。研究江河三角洲形成和生命现象也跟胶体的聚沉有关。
 胶体结构
 胶体聚沉
 雨后清晨树林中的丁达尔效应
【定义】
1.在外加直流电源的作用下,胶体微粒在分散介质里向阴极或阳极作定向移动,这种现象叫做电泳。
2.利用电泳现象使物质分离,这种技术也叫做电泳。
【说明】
1.胶体有电泳现象,证明胶体的微粒带有电荷。各种胶体微粒的本质不同,它们吸附的离子不同,所以带有不同的电荷。利用电泳可以确定胶体微粒的电性质,向阳极移动的胶粒带负电荷,向阴极移动的胶粒带正电荷。
2.一般来讲,金属氢氧化物、金属氧化物等胶体微粒吸附阳离子,带正电荷;非金属氧化物、非金属硫化物等胶体微粒吸附阴离子,带负电荷。因此,在电泳实验中,氢氧化铁胶体微粒向阴极移动,三硫化二砷胶体微粒向阳极移动。
3.利用电泳可以分离带不同电荷的溶胶。例如,陶瓷工业中用的粘土,往往带有氧化铁,要除去氧化铁,可以把粘土和水一起搅拌成悬浮液,由于粘土粒子带负电荷,氧化铁粒子带正电荷,通电后在阳极附近会聚集出很纯净的粘土。工厂除尘也用到电泳。
4.利用电泳还可以检出被分离物,在生化和临床诊断方面发挥重要作用。本世纪40年代末到50年代初相继发展利用支持物进行的电泳,如滤纸电泳,醋酸纤维素膜电泳、琼脂电泳;50年代末又出现淀粉凝胶电泳和聚丙烯酰胺凝胶电泳等。目前,电泳技术已广泛应用于分析化学、生物化学、临床化学、药理学、免疫学、微生物学、遗传学等科学中。
 电泳
【定义】利用半透膜使胶体跟其中所含杂质(分子或离子)分离,叫做渗析。
【说明】
1.半透膜一般是动物的膀胱膜、肠衣、羊皮纸等。现在多用人工合成膜,如有不同膜孔的硝化纤维膜和醋酸纤维膜,微孔直径从几微米到零点几微米不等。溶胶中的小分子和离子能自由地通过半透膜的微孔,而直径较大的胶体粒子却不能通过半透膜的微孔。
2.用各种方法制得的溶胶往往含有很多电解质(杂质或反应产物),其中只有一部分电解质跟胶体吸附的离子保持平衡。其余过量电解质的存在,会影响胶体的稳定性。
1861年,格雷姆(Thomas Graham,1805一1869)首先采用半透膜法纯化溶胶。溶胶中的小分子和离子能自由通过半透膜向溶剂中扩散,从而除去电解质。这种方法的缺点是一部分溶剂会进入溶胶,使它变稀,因此必须经常更换溶剂,才能使渗析进行彻底。
3.为了提高渗析的效率,现在发展有电渗析和超过滤。在电作用下渗析,加速从溶胶中除去电解质。在加压下渗析,可使固液分离,所得滤饼(溶胶)可立即分散在水中又变成溶胶。渗析可用于胶体的精制和核酸、蛋白质等高分子化合物的提纯。
 渗析
【土壤胶体】土壤中呈胶体状态的物体。土壤胶体分有机胶体(如腐植质)、无机胶体(粘土矿物,如铝硅酸盐及铁、铝的含水氧化物等)、有机无机复合胶体三种。土壤胶体具有很大的表面积、在溶液中带有电荷,并有吸收、膨胀、收缩、分散、凝聚、粘结、粘着和可塑等特点。有机胶体吸收性较强,无机胶体则粘结性、可塑性较强,各种胶体在土壤中的存在量,对土壤性状和肥力都有很大影响。
【定义】表示原子或离子最外层电子结构的式子。原子的电子式是在元素符号的周围用小黑点(或×)表示原子的最外层电子,例如钠原子的电子式为Na·。离子的电子式与原子的电子式的写法略有不同,简单阳离子是由原子失去最外层电子后形成的,一般用离子符号表示,例如Na+ 、Mg2+ 。简单阴离子和带电的原子团的电子式必须加方括号,并在括号的右上角标出该离子所带电荷的电性和电量,
例如氢氧根离子的电子式为

运用电子式还可以表示共价化合物分子、离子化合物以及烃基和官能团等结构,例如NH3、C2H2、Na2O2、Na+ 、—C2H5、-OH的电子式分别为:


由多个原子组成的化合物或基团的电子式中,元素符号周围小黑点的总数应该等于电子式中所有原子最外层电子数之和。
【说明】
1.电子式是美国科学家路易斯(Gilbert Newton Lewis,1875~1946)首先提出的,所以又叫路易斯式。
2.电子式一般只适用于表示主族元素的原子或离子,以及由它们构成的离子化合物和共价化合物。
3.用电子式可以比较简便和形象地表示离子化合物和共价分子的形成过程。
【定义】表示电解质离解成自由离子的式子。
【说明】
1.强电解质(强碱、强酸和大部分盐类)在水溶液中完全电离。它的电离方程式用=或→表示。
NaOH=Na+ +OH- 或NaOH→Na+ +OH-
2.硫酸是强电解质,一级电离完全,而二级电离不完全(K2=1.2×10⁻² ),所以硫酸的电离方程式是
H2SO4=H+ +HSO4-
HSO4-  H+ +SO42-
在中学化学教学中简化为H2SO4=2H+ +SO42-
3. 弱电解质(弱酸、弱碱和个别盐类)在水溶液中仅部分电离,分子和离子之间存在电离平衡。所以电离方程式中常用 表示。
例如,醋酸的电离方程式是:
CH3COOHCH3COO- +H+
4.在电离方程式中,阳离子带的正电荷总数和阴离子带的负电荷总数的绝对值相等。
5.电解质在水溶液中电离出的离子,都以水合离子的形式存在。例如,电离出的H+ 离子主要以H3O+ ([H·H2O]+ )等形式存在于水溶液中。由于不能确定水分子的数目,有时用符号H+ (aq)表不水合的氢离子。为了简便,在通常的电离方程式中仍然用简单离子符号书写,如H+ 、K+ 、Cl- 等。
6.在水溶液中,强电解质完全电离,用等号表示。弱电解质部分电离,存在电离平衡,用可逆号表示,多元弱酸的电离是分步进行的,以第一步为主,多元弱碱的电离也是分步进行的,一般简化为一步。
注意区别:①强酸的酸式盐和弱酸的酸式盐表示方法不同;②复盐和络盐表示方法不同;③多数离子化合物在熔化时也能发生电离。
【原子实】原子中,原子核及除价电子以外的内层电子组成原子实。例如,钠Na的核外电子排布为:1s2 2s2 2p6 3s1 ,其中第1、2电子层与原子核组成原子实,此原子实与氖Ne(1s2 2s2 2p6 )的结构相同,钠的核外电子排布也可写作[Ne]3s1 。钾K的电子排布为:1s2 2s2 2p6 3s2 3p6 4s1 ,也可写作[Ar]4s1 。铜Cu为:1s2 2s2 2p6 3s2 3p6 3d10 4s1 ,也可写作[Ar]3d10 4s1 。
【电极反应式】在电化学装置中,表示原子或离子在电极上得失电子,发生氧化或还原反应的式子。例如,Zn、Cu、稀H2SO4组成的原电池,电极反应式如下:
负极:Zn—2e-=Zn2+ (氧化反应)
正极:2H+ +2e-=H2↑ (还原反应)
再如,用石墨做电极,电解硝酸银溶液的电极反应式如下:
阳极:4OH-—4e-=2H2O+O2↑ (氧化反应)
阴极:4Ag++4e-=4Ag (还原反应)注意:写电极反应式时,两个电极上得失电子总数必须相等。将两个电极反应式相加,可得到总反应式,例如,上述电解硝酸银溶液的总反应式如下:

【核外电子排布式】表示原子核外电子在每个电子层中各个亚层排布情况的式子。书写电子排布式时,要从左向右按电子层能量递增的顺序排列;每个电子层中的亚层是按s p d f能量递增的顺序排列;各电子亚层上的电子数标在亚层符号的右上角。
例如氮原子的电子排布式为1s22s22p3,它表示氮原子核外7个电子的排布情况,第一电子层(1s2)2个、第二电子层(2s22p3)5个。铁原子的电子排布式为1s22s22p63s23p63d64s2,铁原子核外26个电子,第一电子层(1s2)2个、第二电子层(2s22p6)8个、第三电子层(3s23p63d6)14个、第四电子层(4s2)2个。
电子排布式的书写顺序与电子填入轨道的顺序不同,电子填入轨道的顺序是按能级递增的顺序,例如铁原子的8个价电子是先进入能量较低的4s能级,后进入能量较高的3d能级。铁原子的电子排布式是按电子层顺序先写3d6,后写4s2。
已知元素的核外电子排布式,便可推断元素的原子序数、核外电子总数、价电子构型以及它在周期表中的位置。元素所在的周期数等于电子排布式中最高的电子层数,元素所在的族数等于价电子数,例如氮元素处在第2周期、ⅤA族,铁元素处在第4周期、Ⅷ族。
【等电子体】具有相同电子数的分子或离子称等电子体。例如,都含有14个电子的CO和N2两种分子,就是等电子体。在一般情况下,等电子体在分子轨道中的电子排布和成键情况是相似的,这一规律称作等电子原理。由于等电子体具有相似的结构,所以在性质上也有许多相似之处。如:
| CO |
N2 |
|
| 分子量 | 28 |
28 |
| 熔点(K) | 73 |
63 |
| 沸点(K) | 83 |
77 |
| 液体密度(g·cm-3) | 0.793 |
0.796 |
另外,如NO3-和CO32-也是等电子体或称等电子离子,它们的几何构型都是平面三角形;PO43-、SO42-、ClO4-三种等电子离子的几何构型都是正四面体。
【定义】周期表中第ⅢB族中钪Sc、钇Y和镧系元素在性质上都非常相似,并在矿物中共生。18世纪时,人们习惯上把不溶于水的固体氧化物叫做“土”。19世纪初,稀土元素被发现时,它们很象“土”。又因是在很稀有的矿物中发现的,因此把它们叫“稀土”。稀土元素并不稀有,在自然界中约有250多种稀土矿。稀土元素主要应用于玻璃制造、陶瓷工业、冶金工业、原子能工业、电子技术以及用作催化剂等。
【说明】
1.“稀土”是18世纪初沿用下来的旧称。常用RE表示稀土元素。当时发现这些元素的矿物稀少,又难以分离,它们的氧化物难熔难溶,很像组成土壤的氧化物,因此得名稀土元素。
2.实际上稀土元素并不稀少。17种稀土元素的地壳总量为0.0153%,大犬超过铜、铅、锌、锡等常见金属元素的地壳含量。缝岂量为0.0153%,大大超过铜、铅、锌、锡等常见金属元素的地壳含量。我国拥有很丰富的稀土资源,蕴藏量居世界首位。
3. 由于镧系收缩的影响,使得钇的原子半径和三价离子半径接近于铽和镝,因此钇和镧系元素在矿物中共生。钪的离子半径较小,它的化学性质不如镧系元素活泼,所以有人不把钪归入稀土元素中。
4.稀土元素原子的最外电子层是2个s电子,次外层大都是8个电子,原子半径和离子半径很接近(除钪外),因此它们的化学性质很相似。稀土元素中钷是人工放射性元素,其余常以微量共存于独居石和钪钇等矿石中。
5.稀土金属有银白色的金属光泽,质软。它们的化学性质很活泼,仅次于碱土金属,除钪外都能够跟热水反应而产生氢气,在潮湿的空气中难以保存。它们的化合价主要是+3价。
6.稀土元素性质相似,难以分离。常用的分离方法是萃取和.离子交换。稀土元素在玻璃和陶瓷工业中用作着色剂、脱色剂和抛光材料,在石油化工中作催化剂,在无线电工业中作激光材料。荧光材料和永磁材料等。稀土元素在冶金工业中用于制取性能各异的合金。
【电离平衡常数】弱电解质在水溶液中存在电离平衡,跟化学平衡一样也可得到电离平衡常数,用Ki表示(弱酸的电离常数用Ka表示、弱碱的电离常数用Kb表示)。Ki的值与温度有关,而与浓度无关。一定温度下某弱电解质的Ki是定值,Ki越大表示电离程度越大。对同类型的弱酸或弱碱,比较其Ka或Kb值的大小,就可确定它们的相对强弱。如氢氟酸(HF)和氢氰酸(HCN)都是一元酸,前者电离常数Ka=6.5×10⁻⁴ 、后者的电离常数Ka=4.93×10⁻¹⁰ ,可知氢氟酸比氢氰酸强。
【定义】弱电解质AB在水溶液里达成电离平衡后,溶液中电离出来的各种离子浓度的乘积([A+ ]×[B- ] )跟溶液中未电离的分子浓度([AB])的比值,叫做该弱电解质的电离平衡常数,简称电离常数,用K电离表示。
【说明】
1. 电离平衡常数只随温度的变化而改变,不随参与电离平衡的分子和各离子的浓度变化而变化。K电离表达式中的各浓度指平衡时的浓度。
2.通常都用在25℃的电离常数来讨论室温下各种弱电解质溶液的平衡状态。
3.多元弱酸是分步电离的,它的每一步电离都有相应的电离常数,通常用K1、K2、K3等表示。它们的关系是K1>K2>K3,一般都要相差104 -105 倍。
4.硫酸是强电解质,但它在水溶液中是分级电离的。它的K2=1.20×10⁻² ,这是因为一级电离产生的H+ 因同离子效应而抑制二级电离,使平衡向重新结合成HS04- 方向移动,所以二级电离产生的H+ 浓度不大。
5.弱电解质在水溶液中存在电离平衡,跟化学平衡一样也可得到电离平衡常数,用Ki表示(弱酸的电离常数用Ka表示、弱碱的电离常数用Kb表示)。例如醋酸的电离平衡:
 电离平衡常数
Ki的值与温度有关,而与浓度无关。一定温度下某弱电解质的Ki是定值,Ki越大表示电离程度越大。对同类型的弱酸或弱碱,比较其Ka或Kb值的大小,就可确定它们的相对强弱。如氢氟酸(HF)和氢氰酸(HCN)都是一元酸,前者电离常数Ka=6.5×10⁻⁴ 、后者的电离常数Ka=4.93×10⁻¹⁰ ,可知氢氟酸比氢氰酸强。
【盐效应】在弱电解质溶液中,加入其它强电解质盐时,使该弱电解质电离度增大的效应。例如0.1mol/l的醋酸溶液,醋酸的电离度为1.33%,若加入氯化钠,使溶液中NaCl的浓度为0.1mol/l,此时醋酸的电离度为1.68%。这是因为加入不含相同离子的强电解质,增大了溶液中离子的总浓度,使溶液中离子之间的相互牵制作用增强,离子结合为分子的机会减少,降低了分子化的速度,电离平衡向电离方向移动的结果。在难溶电解质的沉淀溶解平衡体系中,加入可溶性强电解质而使沉淀进一步溶解的现象,也称为盐效应。
【定义】 在弱电解质溶液中,加入跟该电解质具有不同离子的强电解质,使弱电解质的电离度增大,这种现象叫做盐效应。
【说明】
1. 在0.1mo」/L HAc溶液中加入0.1mol/L NaCl溶液,氯化钠完全电离成Na+ 和Cl- ,使溶液中的离子总数骤增,离子之间的静电作用增强。这时Ac- 和H+ 被众多异号离子(Na+ 和Cl- )包围,Ac- 跟H+ 结合成HAc的机会减少,使HAc的电离度增大(可从1.34%,增大到1.68%)。
2.在难溶电解质溶液中加入具有不同离子的可溶性强电解质后,使难溶电解质溶解度增大的效应,也叫做盐效应。
3.在弱电解质溶液中,加入其它强电解质盐时,使该弱电解质电离度增大的效应。例如0.1mol/l的醋酸溶液,醋酸的电离度为1.33%,若加入氯化钠,使溶液中NaCl的浓度为0.1mol/l,此时醋酸的电离度为1.68%。这是因为加入不含相同离子的强电解质,增大了溶液中离子的总浓度,使溶液中离子之间的相互牵制作用增强,离子结合为分子的机会减少,降低了分子化的速度,电离平衡向电离方向移动的结果。
【定义】 在一定温度下,难溶电解质在它的饱和溶液中达成溶解平衡时,离子浓度(严格说应为离子活度)的幂乘积,叫溶度积,习惯上用Ksp表示。例如
MmNn(固体) mMn++nNm- ,
则有
Ksp==[Mn+]m[Nm-]n。
溶度积数值的大小表示电解质在溶剂中的溶解能力。
【说明】
1. 在一定温度下,一种物质的Ksp是常数。例如在25℃,Ksp(AgCl) =1. 56 X 10-10 ,Ksp(CaC03) =8. 7 X 10⁻⁹。
2.难溶电解质在溶剂中,当溶解和沉淀的速率相等时,便在固体和溶液中离子间达成动态平衡,这时的溶液是饱和溶液。根据平衡移动原理,可以得到
(1)当[Mn+]m[Nm-]n>Ksp时,溶液呈过饱和状态,将析出沉淀。
(2)当[Mn+]m[Nm-]n=Ksp时,溶液呈饱和状态,表面上看溶液中既没有沉淀析出,沉淀也不溶解。
(3)当[Mn+]m[Nm-]n<Ksp时,溶液呈不饱和状态,存在于溶液中的沉淀将溶解。这三条规律合起来就叫溶度积原理。它是解决难溶电解质溶解问题的依据。
3.根据溶度积的值可以估计和比较同类难溶电解质的溶解度大小:溶度积越小,表示该物质溶解度越小;还可以判断在一定条件下沉淀的生成和溶解的可能性以及判断体系中有多种离子共存时各种离子生成沉淀的先后次序。【定义】在滴定实验中用来确定反应达到计量点时的滴定终止点,叫做滴定终点。
【说明】
1. 酸碱中和滴定是否达到计量点,通常用酸碱指示剂的颜色变化或被测溶液的某种特性(如电导、电势等)的改变来表示滴定终丨I、
2.计量点和滴定终点一般很难恰好符合。为此,必须根据指示剂的变色范围,选择适当的指示剂,使它反映的滴定终点尽可能接近计量点。例如,用盐酸滴定氨水,可选用甲基橙作指示剂(变色剂
范围3.2-4. 4),当甲基橙由橙黄色变成橙红色时,表示已达到滴定终点。当然也可以用仪表读数(如pH计)来确定滴定终点。
【定义】在滴定实验操作中,当加人的标准溶液与被测物质反应完全,两者的物质的正好符合滴定反应所表示的化学计量关系时,这一点称为化学计量点,简称计量点。相当于俗称的等当点。
【说明】
1.运用定义,可以用一般的摩尔比来计算。例如,在滴定反 应aA+ AB=cC+dD中,根据反应时的计量关系,可以求得:
A的物质的量=(a/b)×B的物质的量,或Ma ×VA=(a/b)×MB ×Vb,上式中Ma、Mb分别是物质A和B的摩尔浓度。
2. 在酸碱滴定中,到达计量点溶液不一定都是中性的,要看中和成盐的性质。强酸、强碱中和滴定,到计量点时溶液呈中性。强碱滴定弱酸(或强酸滴定弱碱),因生成的盐要水解,在计量点吋溶液呈碱性(或呈酸性)。
【定义】在水溶液中,有些盐类的离子跟水电离出来的H+或 OH-结合,生成弱电解质,使溶液呈现碱性或酸性,这种现象叫做盐的水解。
【说明】
1. 盐类水解的原因是盐的组成中含有弱酸的酸根离子或弱碱的金属离子(包括NH4+)。当这些离子遇到水里的H+或OH-结合而生成弱酸或弱碱时,会破坏水的电离平衡,使溶液呈现碱性或酸性。强酸强碱盐不发生水解。盐类水解的程度主要取决于盐类本身的性质,它的弱酸或弱碱性越弱,盐类水解程度越大。
2. 水解平衡跟电离平衡相似,也随温度和浓度的变化而移动。水解反应是中和反应的逆反应。中和反应放热,水解必然吸热,因此升高温度能促进盐类水解。另外,如果水解后的溶液呈酸性,那么加酸能抑止水解,加碱能促进水解。所以,配制氯化铝、氯化铁、氯化亚锡溶液时,要预先在水中加入适量的盐酸,以抑制盐类的水解。
3.弱酸弱碱盐水解后浓液的酸碱性取决于生成弱酸、弱碱的相对强弱,弱酸(或弱碱)的电离常数较大,溶液呈酸性(或碱性),如果两者的电离常数相等,则溶液显中性。
4.多元弱酸盐的水解像多元弱酸的电离一样,是分步发生的,但第一步水解程度比第二步大得多。
【定义】它是对强电解质溶液中离子浓度的校正。校正后的浓度叫做有效浓度,也叫做离子的活度。
【说明】
1.在强电解质溶液中,离子浓度大,离子间的距离很近,因此离子间有较强的静电作用,使离子自由移动受到限制。而且溶液中正离子附近负离子多一些,负离子附近正离子多一些,于是在一个离子的周围形成带异号电荷离子的包围圈,这个包围圈叫做离子氛。因而通电时这种有“牵挂”的离子在电场中的移动速度减小,离子的导电功能跟自由离子相比降低了。为此,人们提出有效浓度的概念,对离子浓度进行校正。离子的活度(a)跟离子的真实浓度(c)之间的关系是
a=γ· c
式中是γ活度系数,γ<1,相当于因离子氛的存在而使离子的功能打折扣。
2.在弱电解质溶液中,浓度跟活度值十分接近,在精度要求不高的计算中,用离子的浓度就可以了。
【定义】 在电场(外电场或离子本身电荷产生的)作用下,离子的电子云发生变化,产生偶极或使原来偶极增大,这种现象叫做离子的极化。
【说明】
1.离子间除有静电引力作用外,还有其他的作用力。阳离子一般半径较小,又带正电荷,它对相邻阴离子会起诱导作用而使它变形(极化作用)。阴离子一般半径较大,外围有较多负电荷,因而在电场作用下容易发生电子云变形(离子的变形性)。实际上,每个离子都有使相反离子变形的极化作用和本身被其他离子作用而发生变形的变形性双重性质。
2. 电荷数大、半径小的阳离子有较强的极化作用。不同电子层结构的阳离子,极化作用的一般规律是:
 |
| 离子极化 |
3.具有18电子层和不规则电子层的离子,它们的变形性比半径相近的惰气型离子大得多。
4.结构相同的离子,正电荷越多的阳离子变形性越小,电子层数越多的变形性越大。
体积大的阴离子和18电子层或不规则电子层的少电荷阳离子(如Ag+、pb2+、Hg2+)最容易变形。
最不容易变形的是半径小、电荷高的惰气型阳离子(如Be2+、Al3+、Si4+等)。
5.离子极化对化学键有影响。阳、阴离子相互极化,使它们之间发生额外的吸引力。所以当两个离子更靠近时,有可能使两个离子的电子云互相重叠起来,趋向于生成极性较小的共价型键。键型的变化,必将影响化合物的性质。一般随极化程度的增强,物质的熔点、沸点降低,颜色逐次加深,在水中的溶解性减小。
 |
| 离子极化 |
【定义】原子在成键时受到其他原子的作用,原有一些能量较近的原子轨道重新组合成新的原子轨道,使轨道发挥更高的成键效能,这叫做轨道杂化。形成的新原子轨道叫做杂化轨道。
【说明】
1.轨道杂化概念,是由美国化学家鲍林在1931年首先提出的,经过不断深化和完善,现已成为当今化学键理论的重要内容之一。
2.杂化轨道的成键能力比原轨道的成键能力大大提高。因此由杂化轨道成键时给体系带来的稳定能,远远超过杂化时需要的能量。
3. 由n个原子轨道参加杂化而形成n个能量相等、成分和形状完全相同,仅空间方位不同的杂化轨道,这样的杂化方式叫等性杂化。不同的等性杂化方式会形成不同几何构型的分子结构。例如,1个s轨道,3个p轨道发生sp3杂化,形成4个sp3 呈正四面体构型。由sp2杂化形成的分子呈平面三角形,由sp杂化形成的分子呈线型。过渡元素常有d轨道参与杂化,如d2sp3由形成的正八面体分子,由dsp2杂化形成的平面正方形分子,由 dsp3杂化形成的三角双锥分子。
4. 当原有能量较近的原子轨道没有全部参加杂化时,如sp2、sp杂化,就会有多余的p轨道留下来进行侧面重叠,形成π型轨道或多中心离域大π轨道。
5.如果原有的价电子层上有富余的价电子(如N、O、Cl 等),则常形成不完全等同的杂化轨道。这些轨道除了空间方位不同外,能量、成分、形状都不完全相同。其中有的用以成键,有的被自己的孤对电子占用,如H2O、NH3分子等。H2O分子中氧原子采取不等性sp3杂化,形成四个不完全等同的杂化轨道,其中两两等价,分别和两个氢原子成键及被氧原子的两对孤对电子占有。这些被孤对电子占用的杂化轨道,在合适的条件下也能再跟另一原子的空轨道形成配位键,如H3O+、NH4+等。
【定义】由同种分子结合成较复杂的分子,但又不引起化学性质改变,这种现象叫做分子缔合。
【说明】
1.HF、NH3、H2O等分子容易发生分子缔合,主要原因是形成了氢键。形成的分子叫缔合分子。分子发生缔合时放热。
2. 水分子发生缔合,xH2O(H2O)x十热量。在固态时,大量水分子以氢键互相连接成巨型缔合分子。其中每个氧原子跟两个氢原子紧靠,形成O-H键(键长为101 pm,键角为109°28',比原来104.5°稍稍扩张),而跟另外两个氢原子相距很远,形成键长276 pm 的氢键。这个结构向空间无限周期性地延伸,就形成冰晶体。冰的结构比较疏松,出现密度比水小的特殊性质。
当冰熔化成液态水时,部分氢键遭到破坏,部分缔合作用消除,但仍有许多运动自由的、以氢键结合的小集团(x=2,3,4,…),不断地变动、改组,且可堆积得较为紧密。因此冰熔化时体积反而缩小。
在气态时,缔合作用完全消失,水就以单个分子存在。
3.分子缔合作用除了形成氢键的原因外,还可以通过极性分子中偶极的相互作用,以及通过形成配位键(如AlCl3二聚体)而缔合。
【定义】在单原子分子或以共价键结含的分子中,分子和分子之间存在的一种比化学键弱的相互作用力,叫做分子作用力。
【说明】
1. 分子间作用力首先是由荷兰物理学家范德华提出的,因此又叫范德华力。由于这种力的存在,常温下是气态的物质,在降温和加压时能够凝聚成液态,再能凝结成固态的分子晶体。在发生物态变化时分子的组成不变,只是分子间距离缩短(或伸长),分子的运动逐步由无序向有序(或者相反)过渡。
2. 分子间作用力约比化学键的作用力小1〜2个数量级。分子间作用力约为每摩尔几个到几十个千焦,作用力范围约为300〜500 pm
3. 分子间作用力来源于分子间的取向力、诱导力和色散力。 取向力只存在于极性分子间,是极性分子间靠具有电性的永久偶 极间的相互作用。诱导力存在于极性分子间和极性分子与非极性分子间。非极性分子受极性分子偶极电场的影响,能使正、负电荷中心发生位移,产生诱导偶极。诱导偶极和极性分子永久偶极间的作用力就是诱导力,又叫变形极化作用力。色散力又叫瞬时极化作用力,普遍存在于各种分子之间,因为非极性分子也会由于电 子运动和原子核振动而发生瞬时相对位移而形成瞬时偶极,于是瞬时偶极间发生相互作用。
分子中三种作用力哪种占优势,取决于相互作用分子的极性和变形性。例如,在卤化氢(HF除外)分子中,HC1分子的极性最大,它的诱导力和取向力也最大;HI的变形性最大,它的色散力最大。极性小的分子间主要存在色散力,取向力和诱导力占的比重极小;极性大的分子之间,取向力和诱导力所占比重明显增大。
4. 分子间作用力是决定物质物理性质(如熔点、熔化热、沸 点、气化热、溶解度、表面张力和粘度等)的主要因素。因此,可以根据相似物质的分子间作用力大小来推断这些物质物理性质的递变规律。
【分子轨道理论】又称分子轨道法(Molecular OrbitalTheory)或MO法,1932年由美国化学家密立根(R.S.Mul-liken)及德国物理学家洪特(F.Hund)提出。是现代共价键理论之一。它的要点是:从分子的整体性来讨论分子的结构,认为原子形成分子后,电子不再属于个别的原子轨道,而是属于整个分子的分子轨道,分子轨道是多中心的;分子轨道由原子轨道组合而成,形成分子轨道时遵从能量近似原则、对称性一致(匹配)原则、最大重叠原则,即通常说的“成键三原则”;在分子中电子填充分子轨道的原则也服从能量最低原理、泡利不相容原理和洪特规则。
【分子轨道】分子中描述单电子运动状态的波函数即为分子轨道,分子轨道由原子轨道线性组合而成,原子轨道形成分子轨道时遵从“成键三原则”。
【成键分子轨道】能量相近的原子轨道组合形成的分子轨道中,比原子轨道的能量有所降低的叫做成键分子轨道。在成键分子轨道中,两核间电子出现的几率增大,其能量比原子轨道中能量较低的还低,因此有利于化学键的形成。
【反键分子轨道】能量相近的原子轨道组合形成的分子轨道中,比原子轨道的能量有所升高的称反键分子轨道。在反键分子轨道中,两核间电子出现的几率减小,甚至为零,其能量比原子轨道中能量较高的还高,因此不利于化学键的形成。反键轨道通常以“*”号标记。
【成键三原则】指原子轨道组合形成分子轨道时所遵从的能量近似原则、对称性匹配原则和轨道最大重叠原则。
【现代价键理论】又称电子配对理论或电子配对法,简称VB法(Valence Bond Theory)。基本要点如下:
(1)原子带有未成对且自旋相反的电子相互接近时,核间电子云密度较大,可形成稳定的化学键。
(2)共价键有饱和性,一个原子有几个未成对电子,就能和几个自旋相反的电子配对成键,未成对电子都配对成键就达到饱和。
(3)共价键有方向性,即共价键尽可能沿着原子轨道最大重叠的方向形成,这也叫做“最大重叠”原理。轨道重叠越多,电子在两核间出现的几率就越大,形成的共价键就越稳定。
现代价键理论模型直观,易于人们接受,但解释某些分子形成(如H2+,O2)等遇到了困难。这些问题由于分子轨道理论的建立才得以解决。
【离子的极化作用】电荷相反的离子相互接近时就有可能发生极化,即它们在相反电荷的电场的影响下电子云发生变形。离子使异号离子极化而变形的作用称为该离子的极化作用。
离子极化作用的大小跟离子所带电荷的多少、离子半径大小及离子构型有关。一般离子所带电荷数越大,半径越小,外层电子的屏蔽作用越小,离子的极化作用就越大。通常阳离子的极化作用较强,因此在多数情况下应考虑阳离子对阴离子的极化作用。有的阴离子对阳离子也有显著的极化作用,而阳离子被极化后又对阴离子产生更强的极化作用。这样反复作用叫做离子的相互极化作用或附加极化作用。
离子的极化对化合物的键型、溶解度、熔点、颜色及化学稳定性都有一定的影响。
【燃料电池】一种高能化学电源,是将燃料和氧气反应时的化学能直接转变成电能的装置。电池的正极和负极都是用微孔导电材料制成(镍、铁、氧化铁等)的。
以氢一氧燃料电池为例说明,电池表示式可写成:(Ni)H2(气)|KOH(20~40%)|O2(气)(Ni)电极反应和电池反应为:
负极 H2+2OH--2e-→2H2O
正极 1/2O2+H2O+2e-→2OH-
电池反应 H2+1/2O2→H2O
 燃料电池
该电池的电动势与氢气和氧气的分压有关。燃料电池的能量利用率很高,氢氧燃料电池已实际应用在宇宙航行和潜艇中,它不仅能大功率供电,而且还具有可靠性高,无噪声以及能供给饮水等优点。
【阴极保护】将被保护的金属变为阴极,以防止金属腐蚀的方法。阴极保护法有两种:
(l)外加电流的阴极保护法。把要保护的金属设备作为阴极与外电源的负极相连,另外用不溶性电极作为辅助阳极,与外电源的正极相连,两电极都与电解质溶液接触。通电后,大量电子被强制流向阴极,使金属制品表面产负电荷(电子)积累,只要维持足够的外加电压,由金属腐蚀而产生的原电池的电流就不能被输送,因而金属就可不被腐蚀。这种方法是经济、有效的防腐方法之一,目前在保护闸门、地下贮槽、输油管、电缆及受海水或淡水腐蚀的设备、结晶槽、蒸发罐等多采用这种方法防腐。
(2)牺牲阳极保护法。在要保护的金属设备上联结一种负电位更低的金属,作为更有效的阳极。这样,在发生电化学腐蚀时,被腐蚀的是作为阳极的金属,因此叫牺牲阳极保护法。这种方法可用来防止轮船船壳的腐蚀,通常在轮船的尾部和船壳水线以下部分装上一定数量的锌块作被牺牲的阳极。
 牺牲阳极保护法
【阳极保护】为防止金属腐蚀,将被保护的金属作为阳极,在一定条件下进行阳极氧化,使金属钝化(在金属表面形成金属氧化物组成的钝化膜),这种方法叫阳极保护。
 金属钝化
【定义】由于金属跟它周围的物质直接起化学反应,从而造成金属被腐蚀的过程。在化学腐蚀中,跟金属起化学反应的多是氧气、硫化氢、二氧化硫等气体,生成相应的氧化物和硫化物等。有些金属,由于化学腐蚀的结果常在表面上形成一层致密的薄膜,从而保护了金属不再继续被腐蚀。如铝在空气中很快被氧化,表面形成一层致密Al2O3薄膜,起到了保护金属的作用。
【说明】【定义】金属或合金跟周围接触到的气体或液体发生化学反应而腐蚀损耗,叫做金属腐蚀。
【说明】依据腐蚀介质和过程不同,金属腐蚀分化学腐蚀和电化学腐蚀两类。它们的实质都是活泼金属原子失去电子而被氧化,只是电化学腐蚀里伴有电流产生,而化学腐蚀里没有。这两种
腐蚀通常同时发生。
 金属腐蚀
【定义】不纯的金属或合金接触电解质溶液后发生原电池反应。其中比较活泼的金属原子失去电子而被氧化,由此引起的腐蚀,叫做电化腐蚀。电化腐蚀比化学腐蚀普遍得多,腐蚀的速度一般也快得多。例如,钢铁在潮湿的环境中生锈,发生的就是电化腐蚀。
【说明】
1.电化腐蚀是金属腐蚀中最普遍的形式,钢铁在潮湿空气中发生的腐蚀就是电化腐蚀。
2.电化腐蚀的本质是金属跟电解质溶液发生氧化还原反应, 这时常伴有电流产生。
3.根据电解质溶液的酸性强弱,电化腐蚀又分析氢腐蚀和吸氧腐蚀两类。
在酸性较强的条件下钢铁发生析氢腐蚀,电极反应为:
负极(铁):Fe-2e-=Fe2+
正极(碳):2H+ +2e-=H2↑
在弱酸性、中性或弱碱性条件下钢铁发生吸氧腐蚀,电极反应为
负极(铁):2Fe-4e-=2Fe2+
正极(碳):2H2O+O2+4e-=4OH-
吸氧腐蚀比析氢腐蚀更为普遍。
【金属腐蚀的防护】主要方法有:
①改变金属的内部结构。例如,把铬、镍加入普通钢中制成不锈钢。
②在金属表面覆盖保护层。例如,在金属表面涂漆、电镀或用化学方法形成致密耐腐蚀的氧化膜等。
③电化学保护法。因为金属单质不能得电子,只要把被保护的金属做电化学装置发生还原反应的一极——阴极,就能使引起金属电化腐蚀的原电池反应消除。
具体方法有:
a.外加电流的阴极保护法。利用电解装置,使被保护的金属与电源负极相连,另外用惰性电极做阳极,只要外加电压足够强,就可使被保护的金属不被腐蚀。
b.牺牲阳极的阴极保护法。利用原电池装置,使被保护的金属与另一种更易失电子的金属组成新的原电池。发生原电池反应时,原金属做正极(即阴极),被保护,被腐蚀的是外加活泼金属——负极(即阳极)。
此外,还有加缓蚀剂等方法,减缓或防止金属被腐蚀。
【定义】使直流电通过电解质溶液(或熔融状态的离子化合物)而在阳阴两极引起氧化还原反应的过程。把电能转变为化学能的装置称为电解池(或电解槽)。
电解池中,与电源正极相连的一极称为阳极,该极发生氧化反应;与电源负极相连的一极称为阴极,该极发生还原反应。
 电解
【说明】
1. 在电解中,电能变成化学能,这种变化发生在电解池或电解槽中。跟直流电源负极连接的是电解池的阴极(发生还原反应) 跟直流电源正极连接的是电解池的阳极(发生氧化反应)。
2. 如果电解质溶液里含有不止一种阴离子或阳离子,电解时究竟哪种离子在电极上放电,主要取决于它们电对的标准电极电势ψφ。大的阳离子优先在阴极上放电(被还原),小的阴离子优先在阳极上放电。电解是十分复杂的,实际操作中的各种因素如电流密度、温度、搅拌情况,还有溶液中离子浓度、电极材料及表面状态等都会影响离子在电极表面的放电。温度、离子浓度的影响可以用能斯特方程式计算,通电后引起电极极化等现象可以由测定超电势估计。综合这些因素后,根据析出电势的大小才能最后判断哪种离子在电极上放电。
3. 在电解时,电解质必须先电离成能自由移动的离子,然后 在通直流电后,阴、阳离子分别移向两极而放电。因此,电解质的 电离是电解的基础。
4.电解原理在电镀、氯碱工业(电解食盐水制氯气和烧碱)、电解冶炼(制钠、镁、铝等活泼金属)、电解精炼铜、铝的阳极氧化等方面有广泛的用途。
 铂电极
 铜锌原电池
【定义】电解质溶解于水或受热熔化,离解出自由移动离子,这叫做电离。
【说明】
1.电解质的电离有两种情况:
(1)离子化合物的电解质(属于离子晶体),它们是由阴、阳离子构成的。这些离子通过静电作用在空间按一定方式有规则地紧密排列。在固体中,这些离子不能自由移动,只能在自己的平衡位置附近作振动,所以固态的离子晶体在常温下不能导电。当受热熔化时,这些离子随着温度的升高而运动加快,克服离子电荷间的引力,产生能自由移动的离子,因而熔融的离子晶体能导电。当离子晶体溶解在水里时,在水分子的作用下发生异性取向吸引,阴、阳离子之间的引力削弱,最后晶格破坏,阴、阳离子分别跟水形成水合离子而进入溶液,成为能自由移动的离子,因此离子化合物的水溶液能导电。
(2)共价化合物的电解质(属于分子晶体),如氯化氢、醋酸等,它们不含有离子,因此不论是固态还是液态,都不存在能自由移动的离子。只有当它们溶解于水时,在水分子的作用下才发生电离,生成能自由移动的水合阴离子和水合阳离子。例如,氯化氢在水溶液里全部电离成水合氢离子和水合氯离子。在水分子的作用下,醋酸分子只有部分电离,大部分醋酸分子仍以分子状态存在于溶液中。
 电离
2.除上述电离外,中性气体分子或原子在高能粒子碰撞或高射线辐照下也会失去部分电子而分别成为分子离子或离子。
【定义】在水溶液中全部电离的电解质叫做强电解质,部分电离的电解质叫做弱电解质。
【说明】
1. 强酸、强碱和绝大多数可溶性的盐在水溶液里都能全部电离,它们都是强电解质。弱酸、弱碱在水溶液里只能部分电离,它们都是弱电解质。
2. 从化合物结构来看,有典型离子键的化合物(如强碱和大部分盐类),以及那些在水分子作用下能完全离子化的强极性键化合物(如硫酸、硝酸、盐酸等强酸)都属于强电解质。在水溶液里仅部分离子化的极性化合物(如醋酸、氢硫酸、氨水等弱酸、弱碱)和部分由共价键结合的盐类[如Pb(Ac)2、HgCl2、Hg(CN)2]都属 于弱电解质。
3.由强极性键形成的分子不一定都是强电解质。例如,氟化氢是弱电解质。氢氟酸是相当弱的酸,在稀溶液中仅发生部分电离。
4.电解质的强弱不是绝对的。溶剂的性质能影响电解质的强弱。例如,氯化锂和碘化钾都是离子型晶体,在水溶液中它们是强电解质,而在醋酸或丙酮中却变成弱电解质。
【定义】能抵抗外加少量强酸、强碱或稀释的影响,而本身的pH值不发生显著变化的溶液。
【说明】
1、缓冲溶液有三种类型:弱酸及其盐(如HAc—NaAc)、弱碱及其盐(NH3·H2O—NH4Cl)、多元弱酸盐及其对应的次级盐(NaH2PO4—Na2HPO4),总之缓冲溶液由弱酸及其共轭碱或弱碱及其共轭酸组成。
2、缓冲溶液具有缓冲能力的原因,以HAc—NaAc混和溶液为例:
HAc H+ + Ac-
NaAc=Na+ + Ac-
当加入少量酸时,体系中Ac-与加入的H+结合成HAc分子,而体系中[H+]无明显增加,Ac-为体系中抗酸部分;当加入少量碱时,体系中的HAc能与之中和,体系中[OH-]亦无明显增加,HAc为体系中的抗碱部份。缓冲溶液的pH值(或pOH值)可按下式计算:
 缓冲溶液
3、缓冲溶液的缓冲能力是有限的,一般说C酸(或C碱)和C盐的数值较大且浓度相近时能力最大,一般取C酸/C盐或C碱/C盐之值在0.1~10之间。缓冲溶液在工业、农业、医学、化学、生理学方面有重要用途,如土壤、人的血液中都有复杂的缓冲体系,从而保持一定的pH值,使植物正常生长,使人维持正常的生理活动。
 水的离子积常数
对于纯净的水,其浓度为常数,因此Ki[H2O]也是常数,在298.15K时纯水中[H+]=[OH-]=1.004×10⁻⁷摩尔/升所以,在101325Pa,298.15K时
Kw=Ki[H2O]=[H+][OH-]=(1.004×10⁻⁷)2≈10-14
Kw即水的离子积。水的离子积反映了在一定温度下水中H+离子和OH-离子的浓度间的关系。在任何水溶液中,水和它的离子(H+,OH-)之间的平衡是一种非常重要的平衡。在稀溶液中水的浓度可近似地看成为常数(近似等于纯水的浓度55.55摩尔/升),故在任何一种稀溶液中H+离子和OH-离子的浓度关系都服从水的离子积常数公式,[H+][OH-]=10-14。通过Kw,已知H+离子(或OH-离子)的浓度,就可计算出OH-离子(或H+离子)的浓度。
【中和滴定】又称酸碱滴定。利用已知浓度的酸(或碱),通过滴定来测定未知浓度的碱(或酸)。进行中和滴定时,酸、碱的浓度一般都用摩尔浓度表示。
中和滴定的操作步骤是:
(1)做好滴定前的准备工作
①洗净滴定管;
②检查滴定管是否漏水;
③往滴定管里装标准溶液,将液面调至“0”刻度。
(2)滴定。以已知浓度的盐酸测定氢氧化钠浴液浓度为例。
①用移液管量取25毫升待测氢氧化钠溶液放入锥形瓶里,滴入几滴甲基橙指示剂。振荡锥形瓶使溶液充分混合,这时溶液呈黄色。
②把锥形瓶放在酸式滴定管的下面,瓶下垫一白瓷板或一张白纸。右手拿住锥形瓶,左手小心地旋转酸滴定管的旋塞使酸滴下,边滴边摇动锥形瓶(向一个方向作圆周转动),直到加入一滴酸后溶液颜色从黄色变为橙色,静置半分钟颜色不再变化,这就表示已到达滴定终点。
③读取滴定管液面所在刻度的数值,记录。
④将锥形瓶里的溶液倒掉,用自来水冲洗干净最后用蒸馏水淋洗一次。按上述滴定方法重复两次,记录每次滴定所用酸液的体积数。
⑤求出三次滴定数据的平均值,用以计算待测氢氧化钠溶液的摩尔浓度。
如果是用已知浓度的氢氧化钠溶液测定盐酸的浓度,要先用移液管量取盐酸放入锥形瓶里,加入2滴酚酞指示剂。把氢氧化钠溶液注入碱式滴定管里进行滴定。滴定三次后用平均值计算出盐酸的摩尔浓度。
 中和滴定
【电离度】电离平衡时,在弱电解溶液中已电离的分子数占电离前分子总数的百分率。它可以表示弱电解质电离的程度,其算式如下:
电离度(a)=已电离的分子数电离前分子总数×100%不同的弱电解质,在相同浓度时,它们的电离度不同。电解质愈弱,电离度就愈小,因此,可用电离度表示弱电解质的相对强弱。同一电解质溶液,浓度愈小,电离度愈大。
【定义】弱电解质在溶液中达电离平衡时,已电离的电解质分子数占原有电解质分子数的百分数称为该电解质的电离度,用α表示:
 电离度
将公式中分子和分母中的“分子数”换成“物质的量”或“物质的量浓度”计算时更为方便。
【说明】
1、电离度的大小由电解质本身的性质及外界条件决定。对于同一种电解质,温度越高、溶液越稀电离度越大。在温度和浓度相同的条件下,可根据电离度的大小比较不同弱电解质的相对强弱——电离度大的电解质相对较强。电离度常用于弱酸、弱碱的pH值计算。
2、对于弱电解质来说,用相同温度和相同浓度的电解质的电离度数据可以量度和比较弱电解质的相对强弱。一般电离度都是在25C的值。
3、弱电解质的电离度和电离常数K可以通过下式换算:
k=Cα2 ÷(1-α)
式中C是溶液的浓度。如果电解质很弱,电离度α很小,则分母 1- α=1,上式可以简化为K=Cα2 ,可见,电离度随溶液的稀释而增大。这种变化规律叫做稀释定律,它不适用于强电解质;对于多元弱酸或多元弱碱,稀释定律只适用于它们的一级电离。
4、强电解质在稀溶液中完全电离(α =100%)。但是,由于离子浓度大,离子间距离小,强烈的静电作用限制离子的自由移动。再加上同性相斥,异性相吸,使正离子周围有很多负离子,在负离子的周围有很多正离子,使它们在通电时向电极方向移动的 速度要比无“牵挂”的离子小,所以实际测得的电离度并非100%。 这种小于100%的电离度叫做强电解质的表观电离度。它不能真正反映强电解质在溶液中的电离程度。
【定义】多数弱电解质为含有较弱极性键的共价化合物,溶解后,受到水分子的作用,只有部分分子发生电离;同时,电离出的阴阳离子在水中碰撞时,又能重新结合成分子。因此,弱电解质的电离是可逆的,在一定条件下,分子的电离和离子结合成分子的速度相等,称作电离平衡。
 电离平衡
【说明】
1、在一般浓度下,弱电解质主要以分子形成存在于溶液中。注意,难溶的弱电解质溶于水的部分存在电离平衡,难溶的强电解质溶于水的部分全部电离,不存在电离平衡。影响电离平衡的因素除了溶质、溶剂的性质外,还有温度、浓度等外界条件。升温或加水稀释都能使电离平衡向正方向移动。
2、电离平衡跟其他化学平衡一样,也是动态平衡。到达平衡时,参与电离平衡的分子和各种离子的浓度都保持不变,但电离和重新结合都仍在进行。
3、这种平衡是有条件的,因而是暂时的、相对的。当条件改变时,原有的平衡将被破坏,逐渐向新条件下的平衡状态方向移动,最后达成新的平衡状态。例如,增大电解质分子的浓度,或减小相应离子的浓度,都会使平衡向电解质分子电离的方向移动; 反之,就会向离子重新结合成分子的方向移动。
4、电离一般伴随有热效应,所以改变温度会使电离平衡发生移动。
【盐类的水解】在溶液中,盐电离出的离子跟水电离出的H+或OH-生成弱电解质的反应。
说明:
1、盐类水解的必要条件是:必须能电离出弱酸根离子或弱碱阳离子。因此,强酸跟弱碱所生成的盐、强碱跟弱酸所生成的盐、弱碱跟弱酸所生成的盐都能水解,而强酸跟强碱所生成的盐不水解。酸越弱,越难电离,对应的酸根离子越易与H+结合成分子,因此酸根的水解越强烈;同理,碱越弱,对应的弱碱阳离子水解越强烈。综上所述,盐类水解的规律可概括为:遇“弱”水解,越“弱”水解越强烈。此外,弱酸跟弱碱所生成的盐,阴、阳离子均水解,二者互相促进,水解比较强烈。
2、盐类水解程度的大小主要由本身性质决定,同时受外界条件影响:①温度盐类的水解反应可看做是中和反应的逆反应,因此是吸热的,升温可促进水解。②浓度 加水稀释可促进水解。③溶液的pH值 盐类水解后,溶液多数显酸性或碱性,因此,加入酸、碱等可抑制或促进水解。④在溶液中,弱酸根离子和弱碱阳离子同时水解时,可互相促进。
3、盐类的水解对生产、生活、科研等有重要意义。例如:利用硫酸铝和碳酸氢钠的双水解,可生成二氧化碳,用做泡沫灭火剂;利用碳酸钠水解显碱性,用于洗涤油污(升温促进水解,热的纯碱溶液去污力更强);利用氯化铁溶液滴入沸水中制备氢氧化铁胶体……。盐类水解有时会带来危害,应加以抑制或防止。例如,草木灰(主要成分K2CO3)与铵盐不能混合使用,否则碳酸根离子与铵根离子的水解相互促进,生成氨气,使氮肥失效。再如,某些强酸弱碱盐溶于水时,由于水解使溶液浑浊,配制溶液时,应先将固体盐溶于少量相应的酸抑制水解,再加水稀释至所需浓度。
【酸碱指示剂】在pH值不同范围内显示不同颜色的物质。用于指示中和滴定的终点和测定溶液的pH值范围等。它们一般为有机弱酸或有机弱碱。常用指示剂有酚酞、石蕊、甲基橙等。指示剂变色原理如下(HIn表示有机弱酸):HInIn- + H+
HIn和In-颜色不同,当HIn的浓度大于In-的浓度10倍时,溶液显HIn的颜色,反之显In-的颜色,它们的浓度之比在0.1~10之间时,显二者的混合色。当溶液的pH值改变时,引起上述电离平衡的移动,可显示出不同颜色。指示剂显混合色的pH值范围,称为该种指示剂的变色范围。酚酞、石蕊、甲基橙在不同pH值范围内显示的颜色如下表:
 酸碱指示剂
中和滴定时,指示剂用量太多,不但颜色变化不明显,而且可能引起误差,一般在50ml溶液中加2~3滴即可。
【水溶液的pH值】用于表示水溶液酸碱度的数值。定义式为:pH=-lg[H+]
pH值越小,溶液酸性越强;pH值越大,溶液碱性越强。25℃时,pH值一般在0~14之间,pH值等于7时,溶液为中性。当H+的浓度大于1摩/升时,pH值为负数,一般不用pH值表示溶液的酸碱度,而直接用H+的浓度表示。
此外,OH-浓度的负对数,称为水的pOH值,有以下关系:pOH=-lg[OHˉ] ,25℃时:pH+pOH=14
pH值的测定和控制对生产、生活、科研有重要意义。粗略测定溶液的pH值用pH值试纸,精确测定溶液的pH值用pH计。
 原子半径
【价电子】指原子在参加化学反应时能够用于成键的电子。主族元素的价电子就是最外层电子,对过渡元素来说,价电子指最外层的s电子和次外层的d电子,甚至还有倒数第三层的f电子。
 |
| 价电子 |
【定义】在发生放射性衰变时,放射性元素的核素减少到原有核素的一半所需的时间叫做半衰期。
【说明】
半衰期是放射性元素的一个特征常数,它一般不随外界条件(温度、压强)的变化,元素所处状态(游离态或化合态)的不同和起始元素质量的多少而改变。因为任何放射性核素的衰变都属一级反应,所以每一种放射性核素都有恒定的半衰期。各种放射性核素的半衰期相差很悬殊,例如,钋212的半衰期是0.3微秒,而钕144 的半衰期却达2.1×10l5 年,相差1029倍。理论上放性核素的原子数只有经历无限长的时间后才变为零。实际上经7个半衰期,原子数就降为原来的(1/2)7=1/128,一般可以忽略。半衰期反映了各放射性核素原子核稳定性的差异。在考古工常用半衰期计算古代文物或遗址的年代。
【元素的丰度】各种元素在地壳中平均含量的百分数,叫做元素的丰度。
说明 :
1、美国化学家克拉克等在总结了世界各地5759个矿样的分析数据后,第一次提出元素在地壳中的平均含量值。为了纪念克拉克,人们把地壳中的元素丰度叫做克拉克值。
2、在88种天然元素中,12种元素(O、Si、Al、Fe、Ca、Na、K、Mg、H、Ti、C、Cl)占了地壳总重量的99.47%,其余66种元素共占0.53%。
3、克拉克值最初表示元素在地壳中质量百分比(叫质量克拉)。后来认为各种元素的原子所占的量对于在地壳中进行的化学作用来说显得更重要,这种元素原子的百分数叫原子克拉克值。地壳中原子数含量最多是O、Si、H、Al、Na、Ca、Fe、Mg等元素。
4、1917年哈金斯提出一个规律:偶数质子数元素的丰度大于邻近奇数质子数元素的丰度。例如,元素周期表的前28种元素中,偶数元素的质量占86.36%(原子数占73.86%),奇数元素仅占13.64%(原子数占25.14%)。上述规律也有少数例外,如稀有气体都是偶数元素,但它们的丰度值都很小。这可能因为它们是气体,容易离开地壳的缘故。
【孤对电子】也称孤对电子。指分子或离子中某原子的最外层未共用的电子对。例如,NH3分子中,N原子有一个孤电子对;H2O分子中,O原子上有两个孤电子对:
 孤对电子
N、O原子都是多电子原子,H原子是等电子原子,因此在NH3分子和H2O分子中都有孤电子对。
注明:
等电子原子:在价电子层中,价轨道数等于价电子数的原子。例如,H、C、Si等原子。
多电子原子:在价电子层中,价电子数多于价轨道数的原子。例如,N、O、S、Cl等原子。
【轨道表示式】它用来表示原子核外电子排布的一种图式。轨道表示式可以体现泡利不相容原理、能量最低原理和洪德规则等原子核外电子的排布规律。表示原子核外电子在各亚层、各轨道中排布的式子。能清楚地反映核外电子排布的规律。例如,7N的轨道表示式是:
 轨道表示式
在轨道表示式中,用每个方框(或圆圈)表示一个轨道,用↑和↓表示电子的不同自旋状态。
【电子排布式】表示原子核外电子在每个电子层中各个亚层排布情况的式子。可清楚地表明各亚层中的电子数目。例如17Cl的电子排布式是1s22s22p63s23p5。
【说明】
1.将K、L、M等电子层分别用1、2、3等数字表示。用s、p、d等符号表示各电子亚层,并在这些符号的右上角用数字表示各亚层上电子的数目。例如,氟原子的电子排布式是1s22s22p5。
2. 将电子排布式简化,还可以用来表示原子的特征电子构型 (或外围电子层排布),每种元素的原子只有一种特征电子构型,即 每种特征电子构型只表示一种元素的原子。例如,氟原子的特征电子构型是2s22p5,钙原子的特征电子构型是4s2,铁原子的特征电子构型是3d64s2。
3. 电于排布式书写比较简便,但不能像轨道表示式那样能体现洪特规则和电子的自旋状态。
4.书写电子排布式时,要从左向右按电子层能量递增的顺序排列;每个电子层中的亚层是按s p d f能量递增的顺序排列;各电子亚层上的电子数标在亚层符号的右上角。
例如氮原子的电子排布式为1s22s22p3,它表示氮原子核外7个电子的排布情况,第一电子层(1s2)2个、第二电子层(2s22p3)5个。
铁原子的电子排布式为1s22s22p63s23p63d64s2,铁原子核外26个电子,第一电子层(1s2)2个、第二电子层(2s22p6)8个、第三电子层(3s23p63d6)14个、第四电子层(4s2)2个。
5.电子排布式的书写顺序与电子填入轨道的顺序不同,电子填入轨道的顺序是按能级递增的顺序,例如铁原子的8个价电子是先进入能量较低的4s能级,后进入能量较高的3d能级。铁原子的电子排布式是按电子层顺序先写3d6,后写4s2。
6.已知元素的核外电子排布式,便可推断元素的原子序数、核外电子总数、价电子构型以及它在周期表中的位置。元素所在的周期数等于电子排布式中最高的电子层数,元素所在的族数等于价电子数,例如氮元素处在第2周期、ⅤA族,铁元素处在第4周期、Ⅷ族。
【能量最低原理】在不违背泡利原理的情况下,核外电子总是尽先排布在能量最低的轨道上,只有当这些轨道占满后,电子才依次进入能量较高的轨道。在多电子原子中,电子能量的高低与主量子数n和角量子数l有关。当n≥3时,出现能级交错现象。
 能级交错图
【泡利不相容原理】1925年由奥地利物理学家泡利(Pauli)提出。原理指出, 在同一原子中不可能有四个量子数完全相同的电子, 即每个原子轨道最多只能容纳两个电子, 并且这两个电子的自旋必须相反。从而可得出, 第n层电子最多能容纳的电子数是2n2 个。
【定义】 结构相似而分子组成相差一个或若干个CH2原子团的一系列化合物,叫的一系列化合物,叫做同系列。同系列中的各化合物互称同系物。
【说明】
1.CH2叫做系(列)差。例如,甲烷(CH4)和丁烷(C4H10)相差3 个系(列)差(3 CH2)。
2.同系列中的各同系物可用同一个通式表示。例如,甲烷(CH4)、乙烷(C2H6)、丙烷(C3H8)等都符合CnH2n+2通式,形成烷烃同系列。
3.同系物之间化学性质基本相似,物理性质(如熔点、沸点、密度)随着碳原子个数的递增而呈现有规律的变化。
4.如甲烷(CH4)、乙烷(C2H6)、丙烷(C3H8)、丁烷(C4H10)等,其中甲烷与正丁烷互为同系物,甲烷与异丁烷也互为同系物。乙烯、丙烯、丁烯等互为同系物。乙烯(CH2=CH2)和丁二烯(CH2=CH-CH=CH2)的分子虽都呈链状,都有双键,但分子组成不符合相差2个CH2原子团,故不属同系物。又如乙酸乙酯和三乙酸甘油酯虽都属于酯类,但分子组成不符合相差若干个CH2原子团,故也不属同系物。
【硝基化合物】烃分子中的氢原子被硝基(一NO2)取代所生成的化合物,叫做硝基化合物。
说明
1.硝基化合物和硝酸酯分子中都含有硝基,但它们是两类不的有机物。硝基化合物(R一NO2 )分子中的硝基跟烃基中的碳原子连接,而硝酸酯(R-O-NO2)分子中的硝基通过氧原子跟烃基中的碳原子连接。一硝基化合物(R-NO2)和亚硝酸酯(R-ONO)互为同分异构体。
2.硝基化合物一般有颜色,能被多种试剂还原。在酸性条件下,硝基还原成氨基。例如,硝基苯(C6HsNO2)还原成苯胺(C6H5NH2)。在碱性条件下比较复杂,会发生还原和缩合反应,形成一系列的含氮有机化合物。芳香族多硝基化合物有强氧化性,能用作炸药(如TNT)。【定义】是有机化合物的简称。指含碳元素的化合物。组成有机物的元素除碳以外,通常还含有氢、氧、氮、硫、磷、卤素等。以前,把动植物等有机体中取得的糖类、蛋白质、油脂等物质叫有机物,到19世纪20年代,科学家先后从非生物体内取得的物质合成了许多有机物,如尿素、醋酸等,从而打破了有机物只能从有机体中取得的概念,但习惯上一直沿用有机物这个名称。有机物一般难溶于水而易溶于有机溶剂;熔点低;绝大多数有机物受热容易分解,而且容易燃烧;有机物的化学反应比较慢,并常伴有副反应发生。有机物一般可以分为烃和烃的衍生物两大类,因此有机物也就是烃和烃的衍生物的总称。
【说明】
1.有机物是有机化合物的简称。目前人类已知的有机物达900多万种,数量远远超过无机物。
2.早先,人们已知的有机物都从动植物等有机体中取得,所以把这类化合物叫做有机物。到19世纪20年代,科学家先后用无机物人工合成许多有机物,如尿素、醋酸,脂肪等等,从而打破有*机物只能从有机体中取得的观念。但是,由于历史和习惯的原因,人们仍然沿用有机物这个名称。
3.有机物一般难溶于水,易溶于有机溶剂,熔点较低。绝大多数有机物受热容易分解、容易燃烧。有机物的反应L般比较缓慢,并常伴有副反应发生。
4.有机物种类繁多,可分为烃和烃的衍生物两大类。根据有机物分子中所含官能团的不同,又分为烷、烯、炔、芳香烃和醇、醛、羧酸、酯等等。根据有机物分子的碳架结构,还可分成开链化合物、碳环化合物和杂环化合物三类。
5.有机物对人类的生命、生活、生产有极重要的意义。地球上所有的生命体中都含有大量有机物。
【烃的衍生物】烃分子里的氢原子被其它原子或原子团所取代,生成一系列新的有机物。这些有机物,从结构上说,都可以看做是由烃衍变而来的,所以叫做烃的衍生物。不同的衍生物具有不同的化学性质。烃的衍生物种类很多,如卤代烃、醇、酚、醚、醛、酮、羧酸、酯、硝基化合物等。从结构上看,它们的衍变关系是:
【官能团】是有机化合物分子中能够反映特殊性质的原子或原子团。例如,羧酸类

酸性,后者呈碱性。又如醇类分子中的羟基—OH反映醇的特性,烯烃分子中

据之一。
重要的官能团如下表:


【胶体粒子】指胶体中的分散相微粒,又称胶粒。以液溶胶的胶体粒子为例分析,胶粒由胶核和吸附层组成,如在KI过量时形成的AgI胶体,AgI是胶核;胶核吸附了I-离子,I-离子叫电位离子,溶液中的反号离子K+有一部分进入吸附层,称反离子;还有一部分反离子疏散地分布在胶粒周围形成扩散层,见下图:
 胶粒结构
【水的软化】用人工的方法降低硬水的硬度的过程。
软化硬水的主要方法有:
(1)加热法,以除去暂时硬度。
(2)石灰纯碱法,用石灰降低碳酸盐的硬度,用纯碱降低非碳酸盐的硬度。
(3)离子交换法,用离子交换剂除去钙、镁离子。
【硅烷】硅原子跟碳原子结构相似,可跟氢组成一系列硅氢化合物。硅氢化合物总称为硅烷,通式是SinH 2n+2,目前已制得的有一硅烷SiH4也叫甲硅烷到六硅烷Si6H14共六种。
甲硅烷:SiH4,无色无臭气体、密度1.44克/升,熔点-185℃,沸点-111.8℃,不溶于水。
乙硅烷:Si2H6,无色无臭气体,密度2.87克/升,熔点-132.5℃,沸点-14.5℃,微水解。
其它硅烷是液体。硅烷都能溶于有机溶剂,如乙醇、苯、二硫化碳等。硅烷比烷烃化学性质活泼。所有硅烷热稳定性都很差。将高硅烷适当加热,分解为低硅烷。低硅烷(如SiH4)在温度高于500℃时分解为硅和氢气。有强还原性。在空气中能自燃,生成二氧化硅和水,并放出大量的热,可被一般氧化剂氧化,如:SiH4+2KMnO4=2MnO2↓+K2SiO3+H2↑+H2O
室温下跟卤素发生爆炸性的反应。在强碱溶液中水解为硅酸盐和氢气。在卤化铝催化作用下,跟干燥的卤化氢反应,生成卤硅烷。用硅化镁跟盐酸反应,立即有气体放出,这种气体为硅烷的混合物,其中大部分为甲硅烷。还可用硅化镁跟溴化铵在液氨中反应制得。混合气体经液化后再分馏,得到不同硅烷。
 |
| 硅烷处理剂 |
B2H6+6H2O=2H3BO3↓+6H2↑
乙硼烷有强还原性,可作还原剂。它跟氢化锂反应生成更强的还原剂硼氢化锂,用于有机合成:
 硼烷
乙硼烷可用硼的卤化物在乙醚溶液中跟氢化铝锂LiAlH4反应制得。将乙硼烷加热到100~250℃得其它高硼烷。
【醋酸钙】 化学式(CH3COO)2 Ca·H2O,式量176.2。俗名醋石,别名乙酸钙。白色针状晶体或结晶性粉末,微有乙酸气味。溶于水,微溶于乙醇。加热时醋酸钙分解为碳酸钙和丙酮。
 醋酸钙加热
跟硫酸等反应生成醋酸。用于制丙酮、醋酸及印染业。工业上用木醋液(木材干馏产物)跟消石灰反应,蒸干滤液,再经重结晶制得醋酸钙。用纯醋酸跟纯碳酸钙反应可制得纯醋酸钙。
在日本九州熊本县海边,有一个小镇,叫水俣镇。1953年,一位7岁的小女孩患了一种怪病,起初是口齿不清,步态不稳,后来麻痹抽筋,完全不能行动。医生们怎么也治不好这种怪病。连生病的原因也弄不清。惟一的线索是,3年前这个镇上曾出现过不少狂猫,症状也是行走不稳,老兜圈,有时麻痹抽筋,就像在跳独脚舞,它们痛苦万状,有的竞跳海自杀,由于这些原因.医生们就把这种病叫作“狂猫病”。
随着狂猫病患者的增多和死亡人数的增加,熊本大学凶科研人员加紧了对狂猫病病因的调查。他们注意到,人同病,是不是与吃色有关。经过分析.证实狂猫病果然是吃鱼引起的。进一步的调查、化验发现,水俣湾里的鱼身体里含有大量的能使动物和人中毒的甲基汞。
这么大量的甲基汞是怎么进入猫和人体的呢?调查发现,在水俣湾附近有一家生产氮肥的工厂,从它那里排出大量的含甲基汞的废水,污染了水俣湾;使生活在这一带海水中的鱼中毒。而人和猫吃了这种沉积了大量甲基汞有毒物质的鱼。就得了那种狂躁不安的怪病。到1974年,患者已达780多人,死亡200多人。从1997年开始,我国社会生活中又多了一件新鲜事,许多城市就像发布天气预报那样,在当地电视台、电台、报纸上公布一周来本城市的空气质量情况。从此,城市空气质量的好坏对于许多老百姓来说,不再是一个未知数了。
通过新闻媒介向全社会发布空气质量周报是国务院环境保护委员会1997年1月做出的决定,当时要求在全国46个环境保护重点城市发布空气质量周报。当年5月23日,南京市率先在当地新闻媒介上发布空气质量周报,紧接着,上海、武汉、沈阳……到1998年6月,46个城市全部推出了空气质量周报。这46个城市包括所有的直辖市、省会城市、经济特区城市以及一部分重点旅游城市。在物理学中我们学过,所有的带热物体都能以不同的波长放出不同能量的辐射。炽热的太阳发出波长较短的高能辐射,凉爽的地球表面发出波长较长的低能辐射。地球的大气层起着温室玻璃的作用,允许波长较短的太阳辐射穿过,抵达地球表面,但是却能够捕获波长较长的地球的红外辐射热,使地球保持着一种温暖的状态,这种现象被形象地称为“温室效应”。大气之所以起到温室效应的作用,是因为大气本身合有大量的温室气体,比如水蒸气、二氧化碳、甲烷等温室气体。是不是温室气体越多越好呢?当然不是。当温室气体过多时,会使地球的平均温度升高,全球气候会因此变暖。
【光化学烟雾】汽车、工厂等污染源排入大气的碳氢化合物和氮氧化物等一次污染物在阳光(紫外光)作用下会发生光化学反应生成二次污染物。参与光化学反应过程的一次污染物和二次污染物的混和物(其中有气体污染物,
也有气溶胶)所形成的烟雾污染现象,
称为光化学烟雾。光化学烟雾成分复杂, 对动物、植物和材料有害的主要是O3、PAN(过氧乙酰硝酸酯),
丙烯醛和甲醛等二次污染物。控制光化学烟雾首先要控制污染源,
主要有减少汽车排放的碳氢化合物、氮氧化物及一氧化碳等;此外,
炼油工业、加油站、焚烧炉等也是重要的排放源,
应该加以控制。 如果污染严重,空气中就会产生一种可怕的烟雾——光化学烟雾。
20世纪40年代,美国加利福尼亚州洛杉矶发生过一次严重的光化学烟雾。50年代以后,光化学烟雾事件在美国其他城市和世界各地相继出现,如日本、加拿大、前联邦德国、溴大利亚、荷兰等国的一些大城市都发生过。1974年,中国兰州的西固石油化工区也发生过光化学烟雾。近年来,一些乡村地区也出现光化学烟雾污染的迹象。日益严重的光化学烟雾问题,逐渐引起人们的重视。世界卫生组织和美国、日本等许多国家已经把臭氧和光化学氧化剂(臭氧、二氧化氮、过氧乙酰硝酸酯及其他能使碘化钾氧化成碘的氧化剂的总称)的水平作为判断大气环境质量的标准之一,并据以发布光化学烟雾的预警。
光化学烟雾是怎样产生的呢?
以城市为例,城市是一个人口、工业和交通聚集的地方。汽车尾气、工厂向大气中排放大量的碳氢化合物和氮氧化合物等一次污染物,并在紫外线的作用下发生光化学反应生成二次污染物。参与光化学反应过程的一次污染物和二次污染物混合起来形成一种烟雾,称为光化学烟雾。
光化学烟雾一般发生在大气湿度相对较低、气温为24—32度的夏季晴天,高峰出现在中午或稍后。城市和城郊的光化学烟雾通常要比乡村严重一些,但近几年来发现许多乡村地区光化学烟雾也非常严重,有的甚至超过城市。因此,光化学氧化剂的污染不只是城市问题,而且是区域性的污染问题。
光化学烟雾成分十分复杂,但是对动、植物和材料有害的是臭氧、过氧乙酰硝酸酯和丙醛、甲醛等二次污染物,这些物质都具有非常强烈的氧化性。
人和动物受到了光化学烟雾的伤害以后,眼睛和呼吸道粘膜就会受到强烈的刺激,引起眼睛红肿和喉炎,感觉头痛,呼吸困难。植物受臭氧的损害以后,开始表皮褪色,呈蜡质状,经过一段时间后,色素发生变化,叶片上出现红褐色斑点。PAN使叶子背面呈银友色或古铜色,影响植物的生长,降低植物对病虫害的抵抗力。
光化学烟雾是名副其实的“健康杀手”。
在高层大气中(高度范围约离地面15~24KM),由氧吸收太阳紫外线辐射而生成可观量的臭氧(O3)。光子首先将氧分子分解成氧原子,氧原子与氧分子反应生成臭氧:
O2→2O
O+O2→O3
O3和O2属于同素异形体,在通常的温度和压力条件下,两者都是气体。
当O3的浓度在大气中达到最大值时,就形成厚度约20KM的臭氧层。臭氧能吸收波长在220~330nm范围内的紫外光,从而防止这种高能紫外线对地球上生物的伤害。
过去人类的活动尚未达到平流层(海拔约30KM)的高度,而臭氧层主要分布在距地面20~25KM的大气层中,所以未受到重视。近年来不断测量的结果已证实臭氧层已经开始变薄,乃至出现空洞。1985年,发现南极上方出现了面积与美国大陆相近的臭氧层空洞,1989年又发现北极上空正在形成的另一个臭氧层空洞。此后发现空洞并非固定在一个区域内,而是每年在移动,且面积不断扩大。臭氧层变薄和出现空洞,就意味着有更多的紫外辐射线到达地面。紫外线对生物具有破坏性,对人的皮肤、眼睛,甚至免疫系统都会造成伤害,强烈的紫外线还会影响鱼虾类和其他水生生物的正常生存,乃至造成某些生物灭绝,会严重阻碍各种农作物和树木的正常生长,又会使由CO2量增加而导致的温室效应加剧。
人类活动产生的微量气体,如氮氧化物和氟氯烷等,对大气中臭氧的含量有很大的影响。引起臭氧层被破坏的原因有多种解释,其中公认的原因之一是氟里昂(氟氯甲烷类化合物)的大量使用。氟里昂被广泛应用于制冷系统、发泡剂、洗净剂、杀虫剂、除臭剂、头发喷雾剂等。氟里昂化学性质稳定,易挥发,不溶于水。但进入大气平流层后,受紫外线辐射而分解产生Cl原子,Cl原子则可引发破坏O3循环的反应:
Cl+O3→ClO+O2
ClO+O→ClO2
由第一个反应消耗掉的CI原子,在第二个反应中又重新产生,又可以和另外一个O3起反应,因此每一个CI原子能参与大量的破坏O3的反应,这两个反应加起来的总反应是:
O3+O→2O2
反应的最后结果是将O3转变为O2,而CI原子本身只作为催化剂,反复起分解O3的作用。O3就被来自氟里昂分子释放出的CI原子引发的反应而破坏。
另外,大型喷气机的尾气和核爆炸烟尘的释放高度均能达到平流层,其中含有各种可与O3作用的污染物,如NO和某些自由基等。人口的增长和氮肥的大量生产等也可以危害到臭氧层。在氮肥的生产中去向大气释放出各种氮的化合物,其中一部分可能是有害的氧化亚氮(N2O),它会引发下列反应:
N2O+O→N2+O2
N2+O2→2NO
NO+O3→NO2+O2
NO2+O→NO+O2
O3+O→2O2
NO按后两个反应式循环反应,使O3分解。
为了保护臭氧层免遭破坏,于1987年签定了蒙特利尔条约,即禁止使用氟氯烷和其他的卤代烃的国际公约。然而,臭氧层变薄的速度仍在加快。不论是南极地区上空,还是北半球的中纬度地区上空,O3含量都呈下降趋势。与此同时,关于臭氧层破坏机制的争论也很激烈。例如大气的连续运动性质使人们难以确定臭氧含量的变化究竟是由动态涨落引起的,还是由化学物质破坏引起的,这是争论的焦点之一。由于提出不同观点的科学家在各自所在的地区对大气臭氧进行的观测是局部和有限的,因此建立一个全球范围的臭氧浓度和紫外线强度的监测网络,可能是十分必要的。
联合国环境计划署对臭氧消耗所引起的环境效应进行了估计,认为臭氧每减少1%,具有生理破坏力的紫外线将增加13%,因此,臭氧的减少对动植物尤其是人类生存的危害是公认的事实。保护臭氧层须依靠国际大合作,并采取各种积极、有效的对策。
1968年3月,在日本的九州、四国等地,几十万只鸡在短时间内突然死亡。经化验.死因是饲料中有一种污染物——多氯联苯。当人们还没有搞清楚是怎么回事的时候,在北九州、爱知县等地有许多人同时患上了一种怪病。患病者起初是眼皮发肿,手心出汗,全身起皮疹疙瘩,以后又感觉全身倦怠,皮肤变黑,严重的患病者肝脏萎缩、四肢麻木、胃肠道功能紊乱等。过了几个月,患者越来越多,超过了5000人,其中16人死亡。轻度患者达13000人。
人们随意抛弃在自然界中的白色废旧塑料包装制品(袋、薄膜、农膜、餐盒、饮料瓶、包装填充物等),飘挂在树上、散落在路边、草坪、街头、水面、农田及住地周围等处的这种随处可见的污染环境现象,称为“白色污染”。
重金属及其化合物的数目很多,有一些微量元素为各种生物所必需,其中锰、铁、钴、铜、锌、铂等六种是一切生命所必需的。但如果环境受到污染,使它们缺乏或过多,就会引起人体发生疾患。一般来讲,原子量在50以上的金属或两性元素,即在周期表中钒后的这类元素均被视为重金属,总数约有六十个。重金属广泛分布于大气圈、岩石圈、生物圈和水圈中。在正常情况下,其自然本底浓度难以达到有害的程度。但大规模的工业生产和排污以及大范围地施用农药,把金属翻弄出来,污染了环境几十年来造成了不少悲剧。危害最大的重金属要属汞、镉、铅、砷4种.
1955年,在日本富山县医院里。一位病人入院已经有几个月了,初期腰、背、膝关节疼痛,随后全身骨骼没有一个地方不痛的,医生们一次又一次会诊,没有—个人能说出这是什么病,因为他们谁也没见过这种病.查遍世界各国的医书,也找不到关于这种病的记载,因为病人老喊“痛”,就叫做“痛痛病”。医生们试着用了一些止痛药,可那只是隔靴搔痒,无济于事。病人痛得无法行动,甚至连呼吸都困难,只得乱喊乱叫。医生们束手无策。
我们有时候从海面或者湖面上看到红、白、黄、褐色的各种各样的如彩带一般的水草样的东西在飘荡,其实这些所谓的“水草”不是水草,而是一种名字叫做“赤潮”的自然现象,这种东西有时候也91做“红潮”、“红祸”。之所以把它P1做赤潮是由于在这些颜色当中,远远望去红色是最显眼的。
多诺拉镇位于美国宾夕法尼亚州;它地处孟农加希拉河一个马蹄形河谷中,两岸百米以上的高山耸立,盆地中央大型炼铁厂、炼锌厂和硫酸厂鳞次栉比,14000多人居住在这里,平常虽不免受到烟熏雾罩,但还未发现受到明显的损害。
大气中的化学物质随降雨到达地面后会对地表的物质平衡产生各种影响。降雨的酸化程度通常用pH值表示,pH值就是氢离子浓度的负对数,即pH=-lg[H+]。
正常雨水偏酸性,pH值约为6~7,这是由于大气中的CO2溶于雨水中,形成部分电离的碳酸:
CO2(g)+H2O H2CO3H++HCO3-
而水的微弱酸性可使土壤的养分溶解,供生物吸收,这是有利于人类环境的。酸雨通常是指pH小于5.6的降水,是大气污染现象之一。首先用酸雨这个名词的人是英国化学家史密斯。1852年,他发现在工业化城市曼彻斯特上空的烟尘污染与雨水的酸性有一定关系,报导过该地区的雨水呈酸性,并于1872年编著的科学著作中首先采用了“酸雨”这一术语。
酸雨的形成是一个复杂的大气化学和大气物理过程,主要是由废气中的SOx和NOx造成的。汽油和柴油都有含硫化合物,燃烧时排放出SO2,金属硫化物矿在冶炼过程也要释放出大量SO2。这些SO2通过气相或液相的氧化反应产生硫酸,其化学反应过程可表示为:
气相反应:2SO2+O2 2SO3
SO3+H2O→H2SO4
液相反应:SO2+H2O→H2SO3
2H2SO3+O22H2SO4
大气中的烟尘、O3等都是反应的催化剂,O3还是氧化剂。
燃烧过程产生的NO和空气中的O2化合为NO2,NO2遇水则生成硝酸和亚硝酸,其反应过程可表示为:
2NO+O2→2NO2
2NO2+H2O→HNO3+HNO2
酸雨对环境有多方面的危害:使水域和土壤酸化,损害农作物和林木生长,危害渔业生产(pH值小于48时,鱼类就会消失);腐蚀建筑物、工厂设备和文化古迹也危害人类健康。因此酸雨会破坏生态平衡,造成很大经济损失。此外,酸雨可随风飘移而降落到几千里外,导致大范围的公害。因此,酸雨已被公认为全球性的重大环境问题之一。
公害事件(publienuisanceevents):因环境污染造成的在短期内人群大量发病和死亡事件。
污水处理方法分类
|
基本方法 |
基本原理 |
单元技术 |
|
物理法 |
物理或机械的分离过程 |
过滤,沉淀,离心分离,上浮等 |
|
化学法 |
加入化学物质与污水中有害物质发生化学反应的转化过程 |
中和,氧化,还原,分解,混凝,化学沉淀等 |
|
物理化学法 |
物理化学的分离过程 |
气提,吹脱,吸附,萃取,离子交换,电解电渗析,反渗透等 |
|
生物法 |
微生物在污水中对有机物进行氧化,分解的新陈代谢过程 |
活性污泥,生物滤池,生物转盘,氧化塘,厌气消化等 |
常用处理废水的化学方法
|
方法 |
原理 |
设备及材料 |
处理对象 |
|
混凝 |
向胶状浑浊液中投加电解质,凝聚水中胶状物质,使之和水分开 |
混凝剂有硫酸铝,明矾,聚合氯化铝,硫酸亚铁,三氯化铁等 |
含油废水,染色废水,煤气站废水,洗毛废水等 |
|
中和 |
酸碱中和,pH达中性 |
石灰,石灰石,白云石等中和酸性废水,CO2中和碱性废水 |
硫酸厂废水用石灰中和,印染废水等 |
|
氧化还原 |
投加氧化(或还原)剂,将废水中物质氧化(或还原)为无害物质 |
氧化剂有空气(O2),漂白粉,氯气,臭氧等 |
含酚,氰化物,硫铬,汞废水,印染,医院废水等 |
|
电解 |
在废水中插入电极板,通电后,废水中带电离子变为中性原子 |
电源,电极板等 |
含铬含氰(电镀)废水,毛纺废水 |
|
萃取 |
将不溶于水的溶剂投入废水中,使废水中的溶质溶于此溶剂中,然后利用溶剂与水的相对密度差,将溶剂分离出来 |
萃取剂:醋酸丁酯,苯,N—503等设备有脉冲筛板塔,离心萃取机等 |
含酚废水等 |
|
吸附(包含离子交换) |
将废水通过固体吸附剂,使废水中溶解的有机或无机物吸附在吸附剂上,通过的废水得到处理 |
吸附剂有活性炭,煤渣,土壤等 吸附塔,再生装置 |
染色、颜料废水,还可吸附酚,汞,铬,氰以及除色,臭,味等用于深度处理 |
【乙醇的结构】
乙醇的分子组成是C2H6O。其分子结构有两种可能,即:

用实验方法可以确定乙醇的分子结构究竟是哪一种:用一定量的无水乙醇,令其跟过量金属钠反应后,测量出所生氢气的体积,再把它换算成标准状况。经过进一步计算,最后结果是每摩乙醇只能生成约0.5摩氢气。由此可知,每个乙醇分子中只有一个氢原子被钠置换。那么,乙醇分子中原子排列顺序只有是上述的右式才是合乎实验结果的。乙醇分子中羟基的氢原子和氧原子间的电子云靠近氧原子,因之使氢原子具有一定/程度的离子化倾向,故可被活泼的金属原子(如K、Na、Mg)所置换。
【乙醇的物理】
性质乙醇分子由烃基(—C2H5)和官能团羟基(—OH)两部分构成,其物理性质(熔沸点、溶解性)与此有关。乙醇是无色、透明、有香味、易挥发的液体,熔点—117.3℃,沸点78.5℃,比相应的乙烷、乙烯、乙炔高得多,其主要原因是分子中存在极性官能团羟基(-OH)。密度0.7893克/毫升,能与水及大多数有机溶剂以任意比混溶。乙醇水溶液的体积百分数称为“度”,用来表示乙醇的浓度。各种饮用酒里都含有乙醇,啤酒含3~5%(3~5度),葡萄酒含6~20%(6~20度),黄酒含8~15%(8~15度),白酒含50~70%(50~70度)。酒精过量能引起中毒,因此青少年不能饮用含酒精的饮料。工业酒精含乙醇约95%。含乙醇达99.5%以上的酒精称无水乙醇。含乙醇95.6%水4.4%的酒精是恒沸混合液,沸点为78.15℃,其中少量的水无法用蒸馏法除去。制取无水乙醇时,通常把工业酒精与新制生石灰混合,加热蒸馏才能得到。工业酒精和卫生酒精中含有少量甲醇,有毒,不能掺水饮用。
【乙醇的化学性质】
主要是由羟基(—OH)官能团引起的,在化学反应中涉及到两种键的断裂:C-O键断裂而脱掉—OH,如与氢卤酸的取代反应和浓硫酸存在下的脱水反应;或O-H键断裂而脱掉—H,如与金属钠的置换反应和有机酸的酯化反应;与羟基相连碳原子上的氢还能发生氧化反应。如下表页所示。
【乙醇的用途】
乙醇是应用最广泛的一种醇。因其性质比较活泼,是有机合成的重要原料,如用乙醇制乙醚、乙醛、乙酸等;因它具有广泛的溶解性,是重要的有机溶剂,用于溶解树脂、制作涂料等;因其在空气中燃烧充分,可避免污染,而且燃烧热值较大。


可用作内燃机和实验室的燃料;因75%的酒精能立即使蛋白质变性(凝固),在医药上常用作消毒剂和防腐剂;乙醇还广泛用作饮料和食品添加剂,但必须注意:不能超量饮用,以免引起酒精中毒,青少年尤其不宜饮用含酒精的饮料;工业酒精中含有毒性的甲醇,决不能饮用。
【乙醇的工业制法】
我国劳动人民早在几千年前就掌握了发酵酿酒术,至今,发酵法仍是制备乙醇的重要方法。发酵法以富含淀粉的各种谷物和野生果实为原料,经下列过程成为发酵液:

发酵液内含乙醇10~15%,发酵液经蒸馏可得含95.6%的乙醇和4.4%水的恒沸液液,称为工业酒精。目前工业上大量生产的乙醇,是以石油裂解气中的乙烯为原料利用水化法制得的(催化剂为硫酸或磷酸):

【苯酚的结构】

似的。苯酚分子中羟基(—O—H)中的氢原子不与苯环处于同一平面上,而是位于苯环所处平面的一侧。羟基的氧原子含有孤对电子,这孤对电子的电子云受苯环电子云的作用而向苯环转移,因之诱导氢氧原子间的电子云向氧原子方向转移,使羟基中氢原子的离子化倾向大为增强,使苯酚在水中能微弱电离而呈弱酸性。

苯酚分子中,由于羟基的存在,使得苯环的活泼性增强,特别是羟基的邻对位上的氢原子易被取代。
【苯酚的化学性质】
苯酚分子中含有羟基(-OH),也可以发生O-H键断裂和C—O键断裂。但酚与醇结构不同,酚羟基与苯环直接相连,因此酚的O-H键容易断裂,而C—O键却很难断裂,此外由于酚羟基的影响,增大了苯环上邻、对位上氢的活性,容易被取代。
【苯酚的用途】
苯酚是一种重要的有机合成原料,可用来制取酚醛塑料(电木)、*合成纤维(锦纶)、医药、染料、农药等。苯酚可凝固蛋白质,有杀菌效力,苯酚稀溶液是医药上最早使用的喷洒消毒剂,商品“来苏儿”(Lysol)消毒药水就是苯酚和甲苯酚的肥皂液,药皂中也掺入少量的苯酚。苯酚催化加氢即生成环己醇,是合成尼龙66的原料之一:

苯酚的工业制法
苯酚有四种工业制法。(1)苯酚和它的同系物存在于煤焦油中,可将煤焦油的中间馏分,经碱液提取,再经酸化制取苯酚,但此法产量有限。

(2)苯磺酸碱熔法

此法产率高,但操作工序繁多,消耗大量硫酸和烧碱,对设备腐蚀严重。
(3)氯苯水解法 (4)异丙苯氧化水解法

此法每生产一吨苯酚可同时获得0.6吨丙酮。
芳香烃苯环(苯环或稠苯环)上的一个或几个氢原子被羟基(—OH)代换后的生成物属酚类。如:

都属酚类。根据分子中含羟基的数目,酚类可分为一元酚、二元酚、多元酚。绝大多数酚为结晶固体,多数微溶或难溶于冷水,较易溶于热水,溶于乙醇、乙醚等有机溶剂,如沾有酚类的玻璃容器需用乙醇清洗。酚类是芳香烃基和羟基结合而成,但芳香烃基和羟基之间存在着相互影响,使羟基具有不同于醇羟基的新的特性,即酸羟基显示弱酸性,能跟强碱作用生成酚盐;同时,芳香烃基受羟基的影响,较芳香烃易发生卤化、硝化、磺化等取代反应,如苯不跟溴水发生反应,而苯酚却跟溴水很容易反应生成三溴苯酚。大多数酚跟FeCl3溶液作用显示特殊颜色,如苯酚遇FeCl3。溶液显示紫色。酚来源于煤焦油或芳香烃经磺化再经碱熔而得。酚的主要用途是制染料、药物、酚醛类树脂等。
【乙醛的物理性质】
常温下为无色有刺激性气味的液体,密度比水小(0.7834克/毫升,18℃)熔点为-121℃,沸点为20.8℃,易挥发。易溶于水、乙醇、乙醚和氯仿中。
【乙醛的化学性质】


荷的试剂加到带部分正电荷的碳上,带正电荷的试剂加到带部分负电荷的氧上;乙醛分子中与羰基相连的氢和α碳上的氢都有一定活泼性,可发生氧化还原反应及α-氢的取代反应。
【乙醛的用途】
乙醛是有机合成工业中的重要原料,可用于合成乙酸、乙酐、乙醇、丁醇、三氯乙醛、氯仿等。例如,工业上,乙醛在一定温度和催化剂[Mn(Ac)2]条件下,被空气氧化成乙酸:
2CH3CHO+O2 2CH3COOH
又如氯仿反应:

* 乙醛分子中有C=O极性的影响,沸点比相应的乙烷(C2H6)、甲醚(CH3—O—CH3)高,但乙醛分子间不能形成氢键,其沸点比乙醇低。


【乙醛的工业制法】
乙醛有三种工业制法。
(1)最早是用乙醇氧化法制乙醛

此法要消耗大量粮食,已不再采用。
(2)工艺比较成熟的是乙炔水化法,产率和产品纯度高。

但汞盐毒性很大,严重污染环境。
(3)乙烯直接氧化法,这是乙醛的最新制法。

该法产率高而无污染,是1956年原联邦德国的Wacker公司开发的,故又称瓦格(Wacker)法。
【乙酸的物理性质】
是一种无色有强烈刺激性气味的液体,熔点是16.6℃,沸点是117.9℃,密度1.0492克/毫升,当室温低于16.6℃时,无水乙酸就凝结成冰一样的晶体,故通称冰醋酸。它是食醋的主要成分,普通食醋中含有3~5%乙酸,所以乙酸俗称醋酸。与水互溶并易溶于有机溶剂。
【乙酸的化学性质】

合而成,又彼此影响,因此表现酸性,还可以发生羟基取代生成羧酸衍生物及与羧基直接相连甲基上的氢原子(α-H)的取代反应等。(见表)

【乙酸的用途】
是人类使用最早的酸,在古代就用发酵法酿醋作食品调料。它是重要的有机化工原料,可以生产醋酸纤维(参看纤维素醋酸酯)、合成纤维(如维纶)、醋酸酐、醋酸酯(广泛用做溶剂),也是染料、香料、医药、塑料、油漆工业不可缺少的原料。
【乙酸的工业制法】
最早使用的方法是用粮食发酵法酿醋,至今食醋仍用此法生产,先由淀粉发酵制得酒精,再进一步在醋酸菌作用下氧化为醋。

现在工业上大量用合成法制备,即由乙烯或电石合成乙醛(参看乙醛的工业制法),乙醛在乙酸锰的催化下被氧化成乙酸:

1966年孟山都(Monsanto)公司开发的甲醇羰基化合成乙酸,是乙酸工业制法的重大突破。

此法反应速度快而产率高,而甲醇又可以由一氧化碳和氢制得。

这就意味着可由一氧化碳和氢合成乙酸。目前国外每年用此法生产的乙酸已达千万吨,是最有前途的一种制法。
【注意】
乙酸的沸点高是因为乙酸分子间能以氢键相互结合成双分子缔合的二聚体。

【定义】每种核素的一个原子的质量叫做该核素的原子质量。
【说明】
1.原子非常小,所以它的质量很小。例如,核素35C1的质量 是5.80672X10⁻²⁶ kg,这样小的数字,书写、记忆和使用都很不方便。国际计量局规定:一个12C核素原子质量的1/12为原子质量单位(atomic mass unit),符号是 u。1u=1.6605402X10⁻²⁷ kg
2.用原子质量单位来表示核素的原子质量,一个12C的原子质量等于12u, —个35C1的原子质量等于34.96885u, 一个37C1的 原子质量等于36.96590u。
3.某元素各种核素原子质量与丰度的乘积的和,叫做这种元素的平均原子质量。例如,氯元素在自然界有两种同位素:35Cl 的丰度是75. 77%, 37C1的丰度是24. 23%。
C1的平均原子质量=34. 96885uX75. 77%+ 36.96590uX24.23%= 35.453u
Cl的相对原子质量Ar(Cl) =35. 453 .可见,一种元素的不同核素,原子质量的值不同;一种元素只有一种平均原子质量。原子质量和平均原子质量都有单位(kg或 u),而相对原子质量没有单位。
【定义】一种元素的平均原子质量对核素12 C原子质量1/12 的比。也叫相对原子质量。一个原子的真实质量很小,例如一个  H原子的质量为 1. 6736×10-24 克、一个
 O原子的质量为 2.6561×10⁻²³ 克,用克作单位使用很不方便。1960年,国际上统一以
 C的1/12的质量(1.6606×10-24 克)作为质量的标准,得到统一的各原子的相对质量,例如同位素 H的原子量为1.007825、同位素 C的原子量为12.0000。
【说明】
1.相对原子质量旧称原子量。相对原子质量是无量纲的,常用符号Ar表示。Ar(Cl) =35. 4527,表示氯元素的相对原子质量为 35.4527。
2.定义中的“平均原子质量”是对多核素元素而言的。平均原子质量是该元素的各种核素原子质量和丰度的乘积的和。例如,
l H 1.007825U 99.985%
2 H 2.0140u 0.015%
氢的平均原子质量=1. 007825uX99. 985%+ 2.0140uX0. 015%=1.00794u
氢的相对原子质量=1.00794u/12u=l. 00794
3.相对原子质量是相对数值,比较的基准在历史上几经变更。1803年道尔顿以H的原子量1作为基准,发表第一张原子 量表。1826年柏齐利乌斯建议以O的原子量的1/100为基准。 后来以O的原子量的1/16为基准,这在化学史上沿用了较长时 间。1929年发现氧有三种同位素(16 O、17 O、18 O),看来以O原子 量的1/16为基准就不妥当了。这时,物理学界改用16 0的1/16 为基准。1959年马陶赫建议以12 C的1/12为基准的新标准。 1960年国际纯粹物理与应用物理学联合会,1961年国际纯粹化学 与应用化学联合会相继同意这一新标准,一直应用至今。
【定义】原子核内质子数(Z)和中子数(N)的总和。
【说明】
1.质量数用符号A表示。质量数(A)=质子数(Z)+中子数(N),
按规定,质量数写在元素符号的左上方,如12C、35C1、180等表示不同的核素。
2.质量数也是跟同位素质量(或称同位素量)接近的整数。 例如,35C1的同位素质量是34. 96885u, 37C1的同位素质量是 36. 96590u,它们的近似值分别是35和37。所以它们的质量数分别是35和37。
3.原子核内的中子和质子统称核子,所以原子核内核子数的和就是该原子的质量数。对于放射性元素,用不同的质量数来表明不同的词位素,在放射化学和原子核物理学中既重要又简明可靠。
【定义】
1.分子式中各原子的相对原子质量的总和就是相对分子质量。
2.物质的分子或特定单元的平均质量跟核素12 C原子质量 的1/12的比,叫做相对分子质量。
【说明】
1.相对分子质量旧称分子量。相对分子质量没有量纲,常用符号Mr表示。例如,氯分子的相对分子质量Mr(C12) =35.4527X2=70.9054。
2.相对分子质量一般适用于以分子存在的物质。以离子或巨型分子(原子晶体)存在的物质常以化学式表示。化学式中各原子的相对原子质量的总和称为式量。
【定义】化学式中各原子的相对原子质量的总和叫做式量。例如,NaCl仅代表氯化钠晶体的化学式,根据NaCl计算得到氯化钠的式量是58.5。
【说明】式量可适用于以分子形式存在或不是以分子形式存在的所有物质,只要它有确切的化学式。相对分子质量只适用于以分子形式存在的物质。
【定义】1摩物质具有的质量叫做摩尔质量。
【说明】
1.摩尔质量的符号是M,它的单位是千克每摩(kg/md)、克 每摩(g/mol)。
2.有确定化学组成的物质,它的摩尔质量是 M =10—3 Mkg/mol=Mr g/mol
式中Mr是有确定化学组成的物质的相对分子质量(或式量)。例 如,氯气的摩尔质量是M(C12) =70. 9054X10—3 kg/mol = 70. 9054g/mol 氢氧化钠的摩尔质量是M(NaOH) =40g/mol 非金属固体和金属的单质常用元素符号表示,所以它们的摩 尔质量在数值上等于相对原子质量(Ar)。例如,铁的摩尔质量是M(Fe) =56g/mol 同理,氢氧根离子的摩尔质量是M(OH-)=17g/mol
3.物质的量(n )、物质的质量(m)和摩尔质量( M )三者之间的关系是:M=m/n
4.假如在某一混合系统中,含有a、b、c …物质(化学式),各 物质的量是n(a)、n(b), n(c)…,各自的摩尔质量是M(a)、M (b)、M(c)…,混合系统中的总质量是m,那么该混合系统中的物质的量(n)是
n=n(a) + n(b) +n(c) + …(mol),
其中,m=n(a) • M(a) + n(b)• M(b) + n(c)•M(c)+ …
(g)
则该混合系统中的摩尔质量(M)是
M=m/n=[n(a) • M(a) + n(b)• M(b) + n(c)•M(c)+ …] (g)÷[n(a) + n(b) +n(c) + …](mol),
例如,空气中02和N2的物质的量的比是21: 79,求空气的摩尔质量M
解: M(空气)=(32×21+28×79)÷(21+79)= 29 (g/mol)
【定义】摩尔是一系统的物质的量,该系统中包含的基本单 元数等于0. 012kg12C的原子数,该数量就叫1摩尔。
【说明】
1.1971年第十四届国际计量大会决定;物质的量的单位摩尔是国际单位制的第七个基本单位。
2.摩尔的符号是mol。摩尔简称摩,一般情况下使用简称。 使用摩尔时,基本单元必须指明,如原子、分子、离子、电子等,或这些粒子的特定组合。对基本单元能用化学式表示的,一定要注明化学式,否则会造成混淆。例如lmol N2、lmolN、lmol OH-、 lmol Na2C03、lmolNa2C03 • 10H20,还可以指 lmol C—H 键 等。
3.0.012kg12C中含有的碳原子数是阿佛加德罗常数。阿佛加德罗常数经实验测得,随着科学技术的发展,测得的数值会不断趋于精确,所以给摩尔下定义时不采用具体数值。一般情况下,阿佛加德罗常数取6.02×10²³/mol。
4.lmol 12C的质量是12g,所以lmol任何原子的质量,以克为单位,在数值上等于该元素原子的相对原子质量。例如, lmol O的质量是16g, lmol Fe的质量是56g。同样,lmol任何分子的质量,以克为单位,在数值上等于该物质分子的相对分子质量。例如,lmol H2O的质量是1.8g, lmol CO2的质量是44g。依此类推,lmol OH—的质量是17g,lmol NaCl的质量是58.5g。
【定义】
1.在标准状况下,1摩任何气体所占的体积都约是22.4升, 这叫做气体的摩尔体积。
2.在标准状况下(0°C和lOlkPa),1摩理想气体的体积叫做 气体摩尔体积。它的符号是Vm,数值是(0. 02241410 ±0.00000019)m3/mol 或(22.41410 士 0.00019)L/mol
【说明】
1. 1摩固态或液态物质的体积是各不相同的。摩尔体积的大小决定于微粒的大小和微粒间的距离。固体或液体的不同微粒,大小不一样,当然它们的摩尔体积不同。
2.气体分子的直径约是气体分子间平均距离的1/10,所以 气体分子的体积跟整个气体体积相比,可以忽略不计。在标准状 况下,不同气体分子间的平均距离几乎是相等的,所以1摩的任何气体(即分子数目相同的任何气体)在标准状况下所占的体积几乎相等。
3.只有理想气体(指分子本身的体积和分子间的作用力可忽略不计的气体)在标准状况下的气体体积才是(22. 41410 士0.00019) L/mol。通常的气体,它的气体摩尔体积只是接近 22. 4 L/mol。
【定义】在相同的温度和相同的压强下,同体积的任何气体都 含有同数的分子,这就叫阿伏加德罗定律。
【说明】
1.这是意大利科学家阿伏加德罗(Amedeo Avogadro, 1776 一1856)在1811年提出的假说,后来为许多实验所证实,所以叫做阿伏加德罗定律。它在原子、分子学说的形成和原子量测定等方面都起过重要的历史作用。
2.在0℃、101KPa时,1mol氢气、氧气或氮气等都含有6.02 ×10²³个分子(阿伏加德罗常数)。
3.根据阿伏加德罗的假说,结合道尔顿的原子学说,就可以解释盖•吕萨克的气体化合体积比定律。例如,在同温同压下,2 体积氢气跟1体积氧气完全化合生成2体积的水蒸气,
根据阿伏加德罗的假说,可推知每个氢分子和氧分子都是由两个原子构成的。
【定义】
1.lmol物质中所含的微粒数。
2.0. 012kg12C中所含的碳原子数。
【说明】
1.阿伏加德罗常数的符号是NA,单位是每摩(mol-1),数值是NA= (6. 0221367±0.0000036)×1023/mol
2.阿伏加德罗常数由实验测定。它的测定精确度随着实验技术的发展而不断提髙。测定方法有电化学当量法、布朗运动法、 油滴法、X射线衍射法、黑体辐射法、光散射法等。这些方法的理论依据不同,但测定结果几乎一样,可见阿伏加德罗常数是客观存在的重要常数。例如,用含Ag+的溶液电解析出lmol的银,需 要通过96485.3C (库仑)的电量(此个值叫做法拉第常数F)。
已知每个电子的电荷是1.60217733×10—19 C,则NA= ( 96485.3C/mol)/(1.60217733×10-19C)=6.022136×1023/mol
【平均分子量】22.4升气态混和物在标准状况下质量的克数,称作该混和气体的平均分子量。例如,22.4升空气在标准状况下的质量约为29克,则空气的平均分子量为29。在标准状况下22.4升的任何气态物质中所含的分子数都是阿佛加德罗常数(6.02×10²³ )个,因此 1摩尔混和气体的摩尔质量数,即为该混和气的平均分子量。
【定义】
1.元素的性质随着原子序数(即核电荷数或质子数)的递增而呈周期性变化,这种规律叫做元素周期律。【定义】它是元素在周期表中的序号,等于该元素原子的核内质子数。
【说明】【定义】零族元素包括氦(He)、氖(Ne)、氩(Ar)、氪(Kr)、氙(Xe)和 氡(Rn) 6种元素,因位于周期表的零族而得名。
【说明】零族元素的原子最外层结构是ns2np6具有8电子的稳定结构(氦只有2个电子),所以化学性质极不活泼。它们的单质都是以单原子形式存在的气体,无色、无嗅、无味,微溶于水,熔 点和沸点都很低。【定义】以IIIB族镧为首的一系列元素叫镧系元素。它包括从原子 序数57到71共15种元素。这15种元素是镧(La)、铈(Ce)、镨 (Pr)、钕(Nd)、钷(Pm)、钐(Sm)、铕(Eu)、钆(Gd)、铽(Td)、镝 (Dy)、钬(Ho)、铒(Er)、铥(Tm)、镱(Yb)和镥(Lu)。通常以Ln代表镧系元素(所有的或各个的)。
【说明】【定义】以IIIB族锏为首的一系列元素叫锕系元素。它包括原子序数从89到103共15种元素。这15种元素是锕(Ac)、钍(Th)、 镤(Pa)、铀(U)、镎(Np)、钚(Pu)、镅(Am)、锔(Cm)、锫(Bk)、锎 (Cf) 、 锿(Es)、镄(Fm)、钔(Md)、锘(No)和镑(Lr)。通常以An代表锕系元素(所有的或各个的)。
【说明】【定义】由核电荷数相同的放射性同位素组成的元素叫放射性元素。
【说明】【定义】原子序数大于92 (即铀元素)的元素统称铀后元素。 铀后元素又叫超铀元素。
【说明】【定义】 在自然界中未发现的只由人工核反应制取的元素,叫做人造元素。
【说明】电子是构成原子的基本粒子,带有1. 60218×10-19库仑负电荷,是电量的最小单位,在原子单位中被定义为一个原子单位电荷,叫做电子电荷。电子的静止质量是9.110×10⁻³Okg,这个数 值也被定义为1个原子单位质量。电子常用符号e表示。
电子是1897年由英国物理学家汤姆孙(Joseph John Thom¬son, 1856—1940)在研究阴极射线时发现的,它是最先知道的基本粒子。1927年由他的儿子汤姆孙(George Poget Thomson, 1895—1975)和戴维逊(Clinton Joseph Davisson, 1881一1958) 分别独立地发现电子的晶体衍射现象,从而证明电子有波动性。 电子的波粒两象性构成现代量子化学的基础。质子是构成原子的基本粒子,常用符号P表示。它和中子一起构成原子核,质子数+中子数=原子的质量数。质子带1个单位正电荷,它带的电量等于电子带的电量,只是电性相反。氢的原 子核就是质子,它的质量是1.6726×10⁻²⁷kg。约为电子质量的1836.2倍。原子中所有质子的质量和所有中子的质量之和,近似地等于原子的质量。
原子核内的质子数决定元素的名称,也决定该元素在周期表中的原子序数和核外的电子总数。中子也是构成原子的基本粒子,常用符号n表示。它和质子一起构成原子核。中子是不带电的中性粒子,它的质量是1. 675×10-27kg,比质子的质量略大,约为电子质量的1838.7倍。
中子单独存在时不稳定,平均寿命约为15.3分,很快衰变成质子、电子和反中微子。中子是电中性的,故易进入原子核内部,常用作轰击粒子以引起核反应。【主量子数】表示电子在原子中运动状态的四个量子数之一,符号是n,是确定电子能量的主要量子数。它的取值是1、2、3、……等正整数,一般随着n值的增大,电子的能量随着增加,离核的平均距离也相应增大。在一个原子内,具有相同主量子数的电子,差不多在同样的空间范围内运动,所以,习惯上称主量子数相同的电子为一个电子层(或处于同一电子层)。常用K、L、M、N、O、P等符号分别表示n=1,2,3,4,5,6等电子层。
【主量子数】描述电子在原子核外运动状态的4个量子数之一,习惯用符号n表示。它的取值是正整数,n=l,2,3,……
主量子数是决定轨道(或电子)能量的主要量子数。对同一元素,轨道能量随着n的增大而增加。在周期表中有些元素会发生轨道能量“倒置”现象。例如,在20号Ca元素处,K (19号)的 E3d>E4s,不符合n越大轨道能越高的规律。而Sc (21号)的E3d< E4s。其他如4d/5s , 5d/6s,……等也有类似情况。
在同一原子内,主量子数相同的轨道,电子出现几率最大的空间范围几乎是相同的,因此把主量子数相同的轨道划为一个电子层,并分别用电子层符号K、L、M、N、0、P对应于n = l,2, 3, 4, 5,6等。n越大,表示电子离核的平均距离也越大。每个电子层所能容纳的电子数可按2n2 计算。
轨道能虽有局部倒置现象,但用n+0.7l{l为角量子数)的值作为填充电子次序的规则却是十分方便和基本正确的。
此外,根据n的大小可以预测轨道的径向分布情况:即当n、l确定后,轨道应有(n—l)个径向极值和(n -l-1)个径向节面(节面上电子云密度为0)。对于相同l的轨道来说越大,径向分布曲线的最高峰离核越远,但它的次级峰恰可能出现在离核较近近。 这就是轨道的“钻穿”,并产生各轨道间相互渗透的现象。
【角量子数】表示电子在原子中运动状态的四个量子数之一,符号是l,是代表角动量的量子数,确定电子云的形状。当n值一定时,l只能取0,1,2,3……(n—1)等值。当l=0时,电子云的形状是球形对称的,用符号s表示,也称s亚层;当l=1时,电子云呈哑铃形,用符号p表示,也称p亚层;当l=2时,电子云常呈四瓣形,用符号d表示,也称d亚层;当l=3时,用符号f表示,也称f亚层,电子云形状更为复杂。在n=1的电子层中,l=0,只有一个亚层即1s亚层; n=2时, l=0,1,这时有两个亚层,即2s, 2p亚层;n=3时,l=0,1,2,这时有三个亚层,即3s,3p,3d。依此类推可知各电子层具有的亚层数目和种类。
【角量子数】角量子数k叫副量子数。它是描述电子在核外运动状态的第 二个量子数,常用符号l表示。l的取值是0、1、2、……(n -1), 它的大小决定轨道角动量大小,因而决定轨道形状和电子云状态。
| l | 0 | 1 | 2 | 3 |
| 轨道形状的符号 | s | p | d | f |
| 电子云状态(形状) | 球形 | 哑铃形 | 四瓣形 | 六或八瓣形 |
 |
| 电子云形状图 |
【磁量子数】表示电子在原子中运动状态的四个量子数之一,符号为m,确定电子云在空间的取向,是代表角动量在磁场方向的分量的量子数。当角量子数l值一定时,磁量子数m的取值为0,±1,±2,±3……±l,即有(2l+1)个数值。磁量子数有几个取值,就代表电子云在空间有几种取向,或者说有几个不同的轨道。例如,l=0时,m=0,表示s电子云无方向性,在空间只有一种取向,即只有一个轨道;l=1时,m=+1,0,—1,表示p电子云在空间有三种取向,即有三个轨道;l=2时,m=+2,+1.0,—1,—2,表示d电子云在空间有五种取向,即有五个轨道;余类推。
【磁量子数】磁量子数是确定原子轨道或电子云在空间取向的量子数,也是代表角动量在磁场方向的分量的量子数,常用符号m表示。它的取值是0、±1、±2、……±l,可以有2l+1个取值。
当m取不同值时,轨道或电子云在空间就有不同的取向。例 如1=2时,m可有+2, +1,0, -1, -2 等5个取值,即表示d亚层可有5个不同取向的轨道。同理,f亚层可有7种空间取向。
当m=0时,如p0即代表pz轨道,d0就代表d3z2-r2(或dz2 )。 但千万不能将m=+1时的p+1、和m=-1时的p-1分别和px和py一一对应起来,也不能将d+1和d-1分别与dzx和dzy一一对应 起来,d+2和d-2分别与么dx2 -y2 和dxy—一对应起来。实际上,px和py都分别是由P+1和P-1以不同方式共同组合起来而成的。
 |
| 电子云形状 |
【自旋量子数】表示电子在原子中运动状态的四个量子数之一,符号为ms,确定电子的自旋方向,是代表电子自身相反的两种运动的量子数。它仅有+1/2和-1/2两个取值。电子的两种相反的自旋状态用箭头↑和↓表示
【自旋量子数】它是描写电子自旋运动的量子数。是电子运动状态的第四个量子数。
1921年,德国施特恩(Otto Stern, 1888—1969)和格拉赫(Walter Gerlach, 1889一1979)在实验中将减金属原子束经过一不均匀磁场射到屏幕上时,发现射线束分裂成两束,并向不同方向偏转。这暗示人们,电子除了有轨道运动外,还有自旋运动,是自旋磁矩顺着或逆着磁场方向取向的结果。于是1925年荷兰物理学家乌仑贝克(George Uhlenbeck, 1900 一)和哥希密特 (Goudsmit, 1902—1978)提出电子有不依赖于轨道运动的、固有磁矩(即自旋磁矩)的假设。
自旋量子数s=1/2,它是表征自旋角动量的量子数,相应于轨道角动量量子数。自旋磁量子数ms才是描述自旋方向的量子数。ms= + l/2,表示电子顺着磁场方向取向,用↑表示,说成逆时针自旋;ms=-1/2表示逆着磁场方向取向,用↓表示,说成顺时针自旋。
当两个电子处于相同自旋状态时叫做自旋平行,用符号↑↑或↓↓表示。当两个电子处于不同自旋状态时,叫做自旋反平行,用符号↓↑或↑↓表示。
【原子核外电子排布】当原子处在基态时,原子核外电子的排布遵循三个原则:
1. 泡利不相容原理 :一个原子轨道最多只能容纳两个电子,并且自旋方向相反。或者说,在同一原子里,不会出现电子层、 电子亚层、电子云伸展方向和电子自旋状态完全相同的电子。各电子层最多能容纳2n2个电子,n是电子层标号。【定义】化合物分子中去掉一些原子或原子团后剩下不带电荷的部分,叫做基。基是原子团的一种类型。
【说明】
1. 有时把化合物分子中有特殊性质的一部分原子或原子团叫做基。有机化合物的官能团是决定物质主要特性的基,如醇的羟基(一OH)、羧酸的竣基(一COOH)。
2. 烷烃RH分子中去掉一个氢原子后留下的部分(R•)含有未成对的价电子,叫做烷基自由基,如CH3•是甲基自由基, CH2=CH-CH2•是丙烯基自由基。
3. 有些同核双原子分子均裂后得到单原子的自由基,例如 Cl:Cl→2C1•。产生自由基后可发生自由基型反应。
4. 上述定义中如果所剩下的部分是带有电荷的,就叫做根, 如氢氧根(OH-、铵根(NH4+)。
【定义】由不同种元素的原子间形成的共价键,叫做极性键。
【说明】
1.不同种原子,它们的电负性必然不同,因此对成键电子的吸引能力不同,共用电子对必然偏向吸引电子能力强(即电负性大)的原子一方,使该原子带部分负电荷(δ- ),而另一原子带部分正电荷(δ+ )。这样,两个原子在成键后电荷分布不均匀,形成有极性的共价键。
2.极性键的表示方式可在原子的上方写δ+和δ-,键的极性大小用键偶极矩定量表示。 它是一个矢量,规定它的方向由带δ+的原子指向带δ-的原子, 其数值为所带电量δ和核间距(d)的乘积,单位为德拜(D)。例如,C-H键的0.4D; N—H键的5D; 0-H键的1.6D;H —F键1.91D。显然,H—F键的极性大大地强于C—H键。
3. 键的极性大小取决于两个原子吸引成键电子能力的差异程度。根据两种元素电负性差值△X可大体估计共价键的极性大小。一般认为:0<△X<1. 7,形成极性键;△X>1.7形成离子键;△X=0形成非极性键。由此看来,非极性键、极性键、离子键之间是个渐变过程。可以把离子键看作极性最强的极性键,两者既有本质差别,又没有严格的界限。
4. 由极性键形成的分子可以是极性分子,也可以是非极性分子,取决于分子本身结构的对称性。
【定义】由同种元素的原子间形成的共价键,叫做非极性键。
【说明】
1.同种原子吸引共用电子对的能力相等,成键电子云对称地分布在两核之间,不偏向任何一个原子,成键的原子都不显电性。
2.非极性键可存在于单质分子中(如H2中H—H键、02中 0=0键、N2中N☰N键),也可以存在于化合物分子中(如C2H2中的C—C键)。
3.非极性键的键偶极矩为0。以非极性键结合形成的分子都是非极性分子。存在于非极性分子中的键并非都是非极性键。
4.由非极性键结合形成的晶体可以是原子晶体,也可以是混合型晶体或分子晶体。例如,碳单质有三类同素异形体:依靠C一C非极性键可以形成正四面体骨架型金刚石(原子晶体)、层型石墨(混合型晶体),也可以形成球型碳分子富勒烯C60(分子晶体)。
【定义】在以极性共价键结合的分子中,正、负电荷中心不重合而形成偶极,这样的分子叫做极性分子。
【说明】
1.分子的极性和分子类型以及空间构型的关系见下表。
 |
| 极性分子 |
2. 以极性键结合的双原子分子或骨架结构不对称的多原子分子都形成极性分子。多原子分子的极性通常由键的极性和分子的空间构型两方面综合起来考虑。
3. 分子极性的大小能直接影响范德华力的大小,间接影响物质熔点、沸点的高低和物质的溶解度。
4. 极性分子的极性大小用分子偶极矩来度量。
【定义】以共价键结合,正、负电荷中心重合的分子,整不分子不显极性。这种分子叫非极性分子。
【说明】
1. 在非极性分子中,整个分子的电子云分布是对称的。
2. 同种原子组成的双原子分子是非极性分子。多原子分子中,如果各极性键的空间取向对称,极性互相抵消,也会形成非极性分子。
3. 以非极性键结合形成的单质分子都是非极性分子。
4. 分子类型和空间构型对分子极性的影响,参见下表。
 |
| 非极性分子 |
【定义】在配合物中,跟配合物形成体(中心原子或离子)直接结合的配位原子总数,叫配位数。
【说明】
1. 直接结合的配位原子总数,就是各配位体配位原子数的总和。对单齿配体(即一个配体只有一个被结合的配位原子)来说, 配位数就是配体数。如果是双齿或多齿配体,一个配体上被结合的配位原子数不止一个,则配位数就不是配体数,但仍然是直接结合的配位原子数目。
2. 配位数跟中心原子、配体的大小和它们的氧化态有关。 一般说来,随中心原子(或离子)的半径增大,氧化态升高而配位数增大。同一种中心原子(或离子)在不同配合物中的配位数不是固定不变的,例如[CoCl4]2-和[Co(NH3)6]2+ ; [Ni(CN)4]2- 和[Ni(CN)5]3-
3. 除了中心原子和配位体的结构因素外,配合物形成的条件,如温度、浓度等对配位数也有影响。一般说,低温、高浓度有利于形成高配位数配离子。此外,配位数还跟化合物的物理状态、有没有聚合作用等因素有关。例如,固态的MoC15是双聚分子,Mo的配位数不是5而是6。
4. 目前发现的配合物中,配位数的范围从2〜12都有。其中以4、6为最多、最普遍;配位数为8的正在多起来,2、3、5、7较少见,9~12的更少见。五配位的在过渡金属为中心原子的配合物中也经常遇到,它可以形成双三角锥或四方锥形两种结构。
5. 在讨论各种类型晶体结构时,也常借用配位数这个名词, 系指一个原子(或离子)周围连接的其他原子(或异号离子)的数目。
【定义】原子在成键时受到其他原子的作用,原有一些能量较近的原子轨道重新组合成新的原子轨道,使轨道发挥更高的成键效能,这叫做轨道杂化。形成的新原子轨道叫做杂化轨道。
【说明】
1. 轨道杂化概念,是由美国化学家鲍林在1931年首先提出的,经过不断深化和完善,现已成为当今化学键理论的重要内容之一。 '
2. 杂化轨道的成键能力比原轨道的成键能力大大提高。因此由杂化轨道成键时给体系带来的稳定能,远远超过杂化时需要能量。
3. 由n个原子轨道参加杂化而形成n个能量相等、成分和形状完全相同,仅空间方位不同的杂化轨道,这样的杂化方式叫等性杂化。不同的等性杂化方式会形成不同几何构型的分子结构。例如,1s个轨道,3个p轨道发生sp3杂化,形成4个sp3杂化轨道,这样形成的分子呈正四面体构型。由sp2杂化形成的分子呈平面三角形,由sp杂化形成的分子呈线型。过渡元素常有d轨道参与杂化,如由d2sp3杂化形成的正八面体分子,由d2sp2杂化形成的平面正方形分子,由dsp3杂化形成的三角双锥分子。
4. 当原有能量较近的原子轨道没有全部参加杂化时,如 sp2、sp杂化,就会有多余的p轨道留下来进行侧面重叠,形成Π型轨道或多中心离域大Π轨道。
5.如果原有的价电子层上有富余的价电子(如N、0、C1 等),则常形成不完全等同的杂化轨道。这些轨道除了空间方位不同外,能量、成分、形状都不完全相同。其中有的用以成键,有的被自已的孤对电子占用,如H2O、NH3分子等。H2O分子中氧原子 采取不等性作sp3杂化,形成四个不完全等同的杂化轨道,其中两两 等价,分别和两个氢原子成键及被氧原子的两对孤对电子占有。 这些被孤对电子占用的杂化轨道,在合适的条件下也能再跟另一 原子的空轨道形成配位键,如H30+、NH4+等。
【定义】含Ca2+ 和Mg2+ 较多的水叫硬水。溶有少量或不含Ca2+ 、Mg2+ 的水,称为软水。水中含有Ca2+ 、Mg2+ 多少的程度,叫做水的硬度,它有一种规定的标准。通常把1升水里含有10毫克CaO(或相当于10毫克CaO)称为1度(以1°表示)。水的硬度在8°以下的称为软水,在8°以上的称为硬水。硬度大于30°的是最硬水。
【说明】
1.水中的Ca2+ 和Mg2+ 主要以酸式碳酸盐形式存在,这种硬水称为暂时硬水。当暂时硬水煮沸时,碳酸氢盐分解变成不溶性的碳酸钙和碳酸镁而除去,煮沸时间延长,碳酸镁发生水解,变成更难溶的氢氧化镁。这样,水里溶解的Ca2+ 、Mg2+ 相当一部分就以沉淀析出,从而使水的硬度降低,使硬水得以软化。
Ca(HCO3)2 CaCO3↓+CO2↑+H2O
Mg(HCO3)2MgCO3↓+CO2↑+H2O
当继续加热煮沸时,少量溶于水的碳酸镁发生水解,生成更难溶的氢氧化镁:
MgCO3+H2O Mg(OH)2↓+CO2↑
2. 水中的Ca2+ 和Mg2+ 主要是以硫酸盐、硝酸盐和氯化物的形式存在,这种硬水叫做永久硬水。永久硬水煮沸时,Ca2+ 和Mg2+ 不会变成沉淀而除去。永久硬度不能用加热的方法软化。
3.天然水大多同时具有暂时硬度和永久硬度,因此水的硬度是泛指这两种硬度的总和。高硬度的水对生活和生产都有危害。它不适宜饮用,因为容易引起肠胃不舒适,还能诱发疾病;它也不利于洗涤,因为硬水中的Ca2+ 和Mg2+ 会跟肥皂中的硬脂酸钠作用,生成硬脂酸钙和硬脂酸镁沉淀,降低肥皂的去污能力,会造成肥皂的浪费,并使衣物丧失鲜艳的色泽。硬水用作锅炉用水,会生成水垢,附着在锅炉的受热面上,阻碍传热,多耗燃料,甚至局部过热,损毁锅炉,引起爆炸。因此锅炉用水一定要先将硬水软化。使硬水软化的方法是离子交换法(用磺化煤和离子交换树脂)。
通常把少含或不含Ca2+、Mg2+的水叫软水。
【定义】 能溶解其他物质的物质叫溶剂(旧名溶媒)。
【说明】
1、应用最广的溶剂是水。
2、溶剂分极性溶剂(高介电常数)和非极性溶剂(低介电常数)两类。最典型的极性溶剂是水,非极性溶剂如烃类。芳香烃(如苯)的溶解能力强于脂肪烃(如汽油)。
3、很多有机物[也作为溶剂使用,常称为有机溶剂,如醇、酯、醚、 酮和卤代烃。化学工业生产大量的有机溶剂,它们在涂料、塑料、 合成纤维、合成橡胶中有广泛的应用。
【定义】在一定条件下,未溶解的溶质和已溶解的溶质处于平衡状态,这样的状态叫做溶解平衡。
【说明】
1. 溶解平衡是动态平衡。一定条件下,在单位时间里溶质扩散到溶液里的分子(或离子)数等于回到固体表面的分子(或离子)数时(即溶解速度等于结晶速度),这种状态叫做溶解平衡。
处于溶解平衡状态的溶液叫做饱和溶液。
2. 溶解平衡是有条件的、暂时的和相对的。当条件改变时, 如温度升條,在饱和溶液中加人溶剂时,原有的溶解平衡就被破坏。
3. 溶解平衡又是相平衡。含有未溶解固体溶质的饱和溶液, 整个体系里存在固-液两相平衡。溶解平衡也可以是气-液或液-液两相平衡。
【定义】溶解(或称分散)于溶剂中的物质叫做溶质。
【说明】
溶质一般以分子、原子或离子形态均匀地分布于溶剂中。溶质微粒(如糖水中的蔗糖分子,氯化钠溶液中的氯离子和钠离子、 碘酒中的碘分子)的直径一般小于1 nm。
【定义】
1. 在一定温度下,某物质在100 g溶剂里达到饱和状态(或称溶解平衡)时所溶解的克数,叫做这种物质在这种溶剂里的溶解度。
2. 在一定温度和压强下,物质在一定量的溶剂中每解的最大 量,叫做这种物质在这种溶剂里的溶解度。
【说明】
1. 溶解度和溶解性
溶解性是一种物质在另一种物质中的溶解能力,通常用易溶、可溶、微溶、难溶或不溶等粗略的概念来表示。溶解度是衡量物质在溶剂里溶解性大小的尺度,是溶解性的定量表示。溶解度常用符号S表示。
2. 溶解度的单位用g/100 g H20表示。例如20°C,在100g 水里最多溶解36 g NaCl,则氯化钠在25°C的溶解度是 36 g/100 g H20,可表示为S(NaCl) = 36 g/100 g H20。实际上溶解度是没有单位的相对比值,按法定计量单位,可用质量分数表 示。例如在 20°C, S(NaCl) =0.36。
3. 溶解度也可以用饱和溶液的浓度表示。例如,氯化钾在 20的溶解度是4.627 mol/1000 gH2O(此浓度为质量摩尔浓 度),即表示20°C在1000g水中最多可溶解4. 627mol的氯化钾。难溶物质的溶解度也可以用物质的量浓度(摩尔浓度)表示。 例如在25"C,氢氧化铁的物质的量浓度是0. 45μmol/L,即表示 1 L氢氧化铁饱和溶液里含0. 45μmol氢氧化铁。
4. 气体的溶解度有两种表示方法。(1)在一定温度下,气体的压强(或是该气体的分压,不包括水蒸气的压强)在101 kPa下, 溶解在1体积水里达到饱和状态时溶解的气体的体积(将非标准状况时气体的体积换算成标准状况时的体积数),就是这种气体在水里的溶解度。例如在0°C,氮气的溶解度是0.024,與是指在 0°C,1体积水里最多能溶解0.024体积的氮气。(2)在一定温度 下,气体的总压强是101 kPa (气体的分压加上当时水蒸气的压 强)时该气体在100 g水里溶解的克数。这种表示方法跟固体溶解度的通常表示方法一致。
5. 溶解度的大小踉溶质和溶剂的性质有关,还跟外界条件有关。多数固体物质的溶解度随温度的上升而增大,如氯化铵、硝酸钾。少数物质的溶解度受温度变化的影响很小,如氯化钠。含有 结晶水的硫酸钠(Na2S04 • 10H2O)的溶解度开始随温度的升高而增大,当达到一定温度(32.4°C)时,随温度的升高而减小(这时Na2S04•10H20脱水成Na2S04)。含有结晶水的氢氧化钙 [Ca(OH)2•2H2O]和醋酸钙[Ca(CH3COO)2•2H2O]等物质的溶解度随温度的升高而减小。
气体的溶解度随温度的升高而减小,随压强的增大而增大。
【定义】物质在另一种物质中的溶解能力,叫做这种物质的溶解性。
【说明】
1. 物质的溶解性跟溶质和溶剂的本性有关。人们曾根据经验总结出“相似者相溶”的规则来描述物质的溶解规律。例如,食盐易溶于水而难溶于汽油,油脂难溶于水而易溶于汽油。
目前发现,这个规则不能概括许多事例。例如,甲醇和苯、水 和二甲基甲酰胺、苯胺和二乙基醚、聚苯乙烯和氯仿等组物质,虽 然它们的分子结构不相似,但在室温下都能互相混溶。又如,聚乙烯醇不溶于乙醇,醋酸纤维不溶于乙酸乙酯,聚丙烯腈不溶于丙烯腈,四氯化锡在苯中比在四氯化碳中更易溶解等。因此,人们根据分子的极性来估计物质的溶解性。这就是非极性溶质易溶于非极性溶剂,极性溶质易溶于极性溶剂;而非极性溶质较难溶解在极性溶剂中,极性溶质较难溶解在非极性溶剂中。
2. 溶解性通常用易溶、可溶、微溶、难溶或不溶等粗略概念表示。
通常把在室温(20°C)下溶解度大于10 g/100 g H20的物质 叫做易溶物质,溶解度在1-10 g/100 g H20之间的物质叫做可溶物质,溶解度在0. 01-1 g/100 g H2O之间的物质叫做微溶物质,溶解度在0.01 g/100 g H2O以下的物质叫做难溶物质。
3. 习惯上把难溶物质又叫做不溶物质。例如在20°C,碳酸钙的溶解度是0. 0013g/100g H20,它属于不溶物质。实际上溶解是绝对的,不溶解是相对的,绝对不溶解的物质是不存在的。
【定义】在一定温度和压强下,溶剂中所溶解的溶质已达到最大值,这种溶液叫故这种溶质在该溶剂中的饱和溶液。
【说明】
1. 在饱和溶液里,溶质的溶解速度等于溶质的结晶速度,溶液处于动态平衡状态。
2. 在一定温度和压强下,溶剂中溶解的溶质未达到最大值, 这种溶液叫做不饱和溶液。
3.各种物质的溶解性不同,在一定温度下,不同的溶质在溶剂中形成的饱和溶液,浓度差别很大。例如在20°C, 100 g水中最 多溶解0. 15 mg氯化银,虽然它是很稀的溶液,可这是氯化银的饱和溶液。同样在20°C, 100 g水中溶解140 g碘化钾,这时溶液的浓度是58. 3%,巳属于浓溶液了,但它还没有达到饱和[在 20°C,S(KI)=144g/100gH20]。因此,饱和溶液不一定是浓溶液,稀溶液不一定是不饱和溶液。
【定义】难挥发的非电解质稀溶液的性质(稀溶液的蒸气压下降、沸点上升、凝固点下降和溶液的渗透压)跟溶入一定量溶剂中溶质的物质的量成正比,而跟溶质的本性无关。这种性质叫做稀溶液的依数性。
【说明】
1. 稀溶液的这些性质仅仅依赖于溶质的粒子数目的多少,而跟溶质的本性无关。
2. 在一定温度下,稀溶液的蒸气压下降是跟溶入这溶剂中溶质的物质的量分数成正比,而跟溶入溶质的性质无关。它的数学表达式是 ,
P0(剂)—p= △p=P0(剂) • X(剂)
其中P0(剂)是纯溶剂的蒸气压,P是溶液的蒸气压,△p液蒸气压下降,X(质)是溶质的物质的量占溶液物质的量的分数。
3. 溶有难挥发非电解质的稀溶液的沸点升高度数跟溶液的质量摩尔浓度成正比。它的数学表达式是
△tb=Kb• mB 式中tg是纯溶剂的沸点,△tb是沸点升高,Kb是溶剂的沸点上升常数(只跟溶剂有关),mb是溶液的质量摩尔浓度。
4. 溶有难挥发非电解质的稀溶液的凝固点下降度数跟溶液 的质量摩尔浓度成正比。其数学表达式是
△tf= Kt • mB
式中△tf是凝固点下降度数(纯溶剂凝固点和溶液凝固点的差), Kt是溶剂的凝固点下降常数(只跟溶剂有关),mB是溶液的质量摩尔浓度。
5. 稀溶液的渗运压跟溶液的浓度、绝对温度成正比,而跟溶质的本性无关。它的数学表示式是
πV=nRT
式中π是溶液的渗透压,V是溶液的体积,R是通用气体常数,T 是热力学温度,n是溶液中溶人洁质的物质的量。
6. 稀溶液的依数性有广泛的应用,例如,由测定物质的冰点下降和沸点上升来推断物质的分子量,由测定渗透压推断蛋白质、 血红素等大分子物质的分子量,利用凝固点下降制作防冻剂和致
冷剂,在生物和医学上制作等渗溶液(0.9%的生理盐水)。
【定义】悬浮在液体或气体中的微粒所作的永不停止的无规则运动,叫做布朗运动。
【说明】
1. 在1827年,英国植物学家布朗(Robert Brown, 1773一 1858)用显微镜观察悬浮在水里的花粉,发现花粉小颗粒作不停的、无规则运动。这种运动因为布朗首先发现而命名为布朗运动。
2. 直径在1μm或l-100nm的微粒(称胶粒、布朗微粒) 在水中都能发生布朗运动。微粒愈小、温度愈高,布朗运动愈激烈。发生布朗运动的原因是,布朗微粒或胶粒受到来自各方面的溶剤水分子(气体或液体分子)的不平衡撞击,从而引起不停止的、无规则的运动。目前已可以用超显微镜观察胶体粒子的布朗运动。
3. 布朗运动间接显示物质分子处于永恒的热运动中。不少科学家研究胶体,1930年爱因斯坦根据布朗运动导出粒子的半径与平均位移的关系,测得阿佛加德罗常数是6.08×10²³,跟用其他方法测得的数据很接近,终于使分子运动论得到验证而被公认。
【定义】一定量的溶液里所含溶质的量,叫做这种溶液的浓度。
【说明】
1. 溶液的浓度是表达溶液中溶质跟溶剂相对存在量的数量标记。人们根据不同的需要和使用方便规定不同的标准,就有不同的溶液浓度。因此,同一种溶液,使用不同的标准,它的浓度就有不同的表示方法。
2. 表示溶液的浓度有多种方法,可归纳成两大类。一类是质量浓度,表示一定质量的溶液里溶质和溶剂的相对量,如质量百分比浓度、质量摩尔浓度、ppm浓度等。另一类是体积浓度,表示—定量体积溶液中所含溶质的量,如物质的量浓度、体积比浓度、克/ 升浓度等。质量浓度的值不因温度变化而变化,而体积浓度的值随温度的变化而相应变化。
3. 有些浓度的表示方法已被淘汰,如当量浓度已废弃不用, 克分子浓度已被物质的量浓度代替。还有些浓度正在被新的法定计量单位替代,如质量百分比浓度和ppm浓度将被质量数替代。
【定义】用溶质的质量占全部溶液的质量的百分比来表示的浓度,叫做质量百分比浓度(简称百分比浓度)。
【说明】
1. 百分比浓度计算公式是
质量百分比浓度=溶质的质量÷溶液质量 ×100%
2. 质量百分比浓度是日常生活和生产中常用的浓度,它没有量纲。以后它将被法定计量单位质量分数(W)代替。物质B的质量分数WB是物质B的质量与混合物的质量之比。例如,5g氯化钠溶于95g水配成100g溶液,它的质量首分比浓度是5%,质量分数是0.05或5×10—2。
3. 医疗用0. 9%的生理盐水,0. 9%是质量体积百分浓度。 它的含义是将0.9g氯化钠溶于水配成100 mL的溶液。
【定义】用溶质(液态)的体积占全部溶液体积的百分比来表示的浓度,叫做体积耳分比浓度。
【说明】
1.体积百分比浓度是60%的乙醇溶液,表示100mL溶液里含有乙醇60mL,也可以说将60mL乙醇溶于水配成100mL乙醇溶液。
2. 乙醇的体积百分比浓度是商业上表示酒类浓度的方法。 白酒、黄酒、葡萄酒等酒类的“度”(以°标示),就是指酒精的体积百 分比浓度。例如,60% (V/V)的酒写成60°。
3. 体积百分比浓度属非法定单位,将被法定计量单位体积分数(ψ)代替。物质B的体积分数ψB是物质B的体积跟混合物的体积的比。例如,把60mL酒精溶于水,配制成100mL酒精溶液, 该溶液的体积分数是0. 60或60×10—2。
【定义】用两种液体配制溶液时,为了操作方便,有时用两种液体的体积比表示浓度,叫做体积比浓度。例如配制1: 4的硫酸溶液,就是指1体积硫酸(一般指98%,密度是1. 848/cm3的H2S04)跟4体积水配制成的溶液。
【说明】
1、体积比浓度只在对浓度要求不太精确时使用。
2、体积比浓度属于非法定单位,将被法定计量单位体积分数代替。
3、物质B的积积分数是纯物质B跟混合物在相同温度和压强下的体积的比,它没有量纲。
【定义】溶液的浓度用物质B的物质的量除以混合物的体积来表示的浓度,叫做物质的量浓度。
【说明 】
1. 物质的量浓度简称浓度,它的符号是c,单位是摩/立方米 (mol/m3)、摩/升(mol/L)、毫摩/升(mmol/L)和微摩/升 (μmol/L)。该浓度的表示方法,如lmol/L的硫酸溶液可表示为 c(H2S04) = lmol/L,或 l·moL-1。
2. 该量以前叫克分子浓度(巳被淘汰),目前在教材中称摩尔浓度。该名称是非法定的量,也在淘汰之中。原来用M表示摩尔浓度,也应改用c。
3. 物质的量浓度跟质量百分比浓度可以通过溶液的密度跟溶质的摩尔质量换算。
c=1000ρw%/M
其中c的单位是mol/L,ρ的单位是g/cm3,M的单位是g/mol。
【定义】盐类的水解常数就是水解平衡中的平衡常数,常用符 Kh表示。例如,醋酸钠的水解平衡是Ac-+H2OHAc+OH- 。它的水解常数是
Kh=([HAc][OH-])÷[Ac-]==([HAc][OH-][H+])÷([Ac-][H+])=Kw÷Ka(HAc)
式中Ka(HAc)是醋酸的电离常数。
【说明】
1. 强酸、强碱生成的盐不水解,没有水解常数。多元酸或多元碱的盐,每一级水解都打一个水解常数。
2. 盐的水解常数在手册中不易査到,可以参照下表计算得到。

【定义】在酸性较强的溶液中发生电化腐蚀时放出氢气,这种腐蚀叫做析氢腐蚀。
【说明】
在钢铁制品中一般都含有碳。在潮湿空气中,钢铁表面会吸 附水汽而形成一层薄薄的水膜。水膜中溶有二氧化碳后就变成一种电解质溶液,使水里的H+增多。
H20+C02H2CO3H+ + HC03-
于是就构成无数个以铁为负极、碳为正极、酸性水膜为电解质溶液的微原电池。这些原电池里发生的氧化还原反应是
负极(铁):铁被氧化Fe—2e=Fe2+
正极(碳):溶液中的H+被还原2H++2e=H2
这样就形成无数的微小原电池。最后氢气在碳的表面放出,铁被腐蚀,所以叫析氢腐蚀。
【定义】在酸性很弱或中性溶液里,空气中的氧气溶解于水膜中而发生的电化腐蚀,叫做吸氧腐蚀。
【说明】
在潮湿空气中,钢铁制品表面会构成许多以铁为负极,碳为正极,水膜为电解质溶液的微小原电池。在这些原电池中,负极发生的是铁被氧化,而正极发生的反应有两种:当水膜酸性较强时发生析氢腐蚀,酸性较弱或中性时, 就由溶解在水膜里的氧气作为氧化剂,发生吸氧腐蚀。
正极(碳):还原反应02 + 2H20+4e=40H-
吸氧腐蚀是钢铁等金属制品发生电化腐蚀的主要形式。
【定义】运用原电池的电化学原理,消除引起金属发生电化学腐蚀的原电池反应,使金属得到防护,这种金属防护法叫做电化学防护。
【说明】
电化学防护分阳极防护和阴极防护两大类。
1. 阳极防护是把被保护的金属作阳极,在一定外加电压范围 内进行阳极钝化,使它的表面由化学状态转为钝化状态,从而阻滞金属在某些酸、碱或盐中被腐蚀。
2. 阴极防护是把被保护的金属作为阴极,方法有以下两种:
⑴外加电流的阴极钫护法用一个不溶性电极作辅助阳极,跟阴极一道放到电解质溶液里。当接通外加直流电源后,大量电子强制流向被保护的金属阴极(例如钢铁设备),并在阴极积累 起来。这样就避免或抑制钢铁发生失去电子的氧化作用,从而被保护。
(2)牺牲阳极的阴极保护法用比铁还原性更强的金属(如锌)或合金跟钢铁制品连接。当发生电化腐蚀时,这种活泼金属就作为微电池的负极而被腐蚀,钢铁设备得到保护。例如,在轮船尾部和船壳吃水线下部装上一定数量锌块,保护船壳不被腐蚀。
【定义】利用化学变化使化学能变成电能的装置叫做化学电源。
【说明】
1、化学电源的主要部分是电解质溶液和浸入溶液的两根电极。使用时,用导线连接两极和外电路就有电流通过,从而获得电能。有的电池放电到一定程度后可以充电,反复使用,这种电池叫蓄电池,如铅蓄电池、银锌电池等,有的不能充电复原,叫做原电池,如干电池、燃料电池等。
2、常见的几种蓄电池和原电池的正、负极材料、电解质溶液见下
| 化学电源 | 正 极 | 负 极 | 电解质 |
| 锌锰干电池 | 炭棒(周围填满 Mn02和石墨粉的混 合物) | 锌皮(兼做容器) | ZnCl2 — NH4C1溶液和淀粉调成糊状物 |
| 铅蓄电池 | 铅板(附有细粉 Pb02) | 铅板(海绵状) | 密度为1.22〜 1.28g/cm3的稀硫酸 |
| 燃料电池 | 多孔炭、镍、铂、铁 (连续通入O2或空气) | 多孔炭、镍、铂、铁 (连续通人H2、CH4、 水煤气、发生炉煤气等可燃性气体) | 碱(NaOH或KOH,30%) |
| 银锌电池 | 氧化银 | 锌 | 氢氧化钾 |
| 锂电池 | 炭 | 锂 | 四氯化铝锂 (LiAlCl4)溶解于亚硫酰氯中 |
【定义】
1. 金属活动性顺序是在标准态下金属在酸溶液中活动性相对大小的顺序。它是按金属标准电极电势的值由小到大排列而成的顺序。
2. 金属活动性取决于金属原子失去电子的难易,但是这顺序跟金属的电离势递变顺序不完全相同。例如碱金属中,Li的电离势最大,而它的ψφ却是最小的。因为金属的除了跟它的电离势有关外,还跟金属的晶格能和金属在酸溶液中失去电子转化为水合离子时的水合能等因素有关。下面是金属变成金属离子的化学热力学图。
 M+(aq)中的各项能量(kJ/mol)如上表所示。根据数据分析;Li在酸溶液中有特别大的活动性,原因是Li+有特别大的水合能。
| 金属 | Li | Na | K | Cs |
| Q升华 | 161 | 108 | 90.0 | 78.0 |
| I | 519 | 494 | 418 | 376 |
| Q水合 | -506 | -397 | -318 | -264 |
| Q总 | 174 | 205 | 190 | 190 |
| ψφ | —3.045V | —2.71V | -2.923V | -2.923V |
【定义】在许多电化学反应中,电极上有电流通过时所表现的电极电势(ψi)跟可逆电极电势(ψr)之间偏差的大小(绝对值), 叫做超电势(曾用名过电势),记作η ,即
η = |ψr-ψi|
【说明】
1. 可逆电极电势(ψr)指在可逆地发生电极反应(如在充电和放电时)时电极具有的电势。但是电化学反应中(如电解操作), 当电流通过电极时,发生的必然是不可逆电极反应。
2. 产生偏差的原因主要是由于电池内阻R引起的电势降 (IR)和不可逆条件下两个电极的极化。
3. 发生电极极化的主要原因有两种:
(1) 浓差极化当有电流通过电极时,因离子扩散迟缓而导致电极表面附近的离子浓度跟本体溶液中的不同,使ψi和ψr发生偏差。这部分偏差叫浓差超电势。将溶液强烈搅拌或升高温度,加快离子扩散,可以减小浓差超电势。
(2) 活化极化当有电流通过时,由于电化学反应进行的迟缓性造成电极带电程度跟可逆情况时不同,导致ψi偏离ψr的现象。这部分偏差叫活化超电势。一般金属离子在阴极上被还原时,活化超电势数值都比较小。但有气体析出时,例如阴极析出H2,阳极析出02和C12时,数值就较大。
4. 超电势跟通过电极的电流密度(I)有关。
对电池来说,I越大,电池放电的不可逆程度越高,电池的端电压越小,所能获得电功也越少。对电解池来说,I越大,电解池放电的不可逆程度越髙,两极上所需外加电压越大,所消耗掉的电功也越大。
【概述】两个原子轨道沿键轴方向重叠而形成的一种以两个原子核之间的直线为对称轴的共价键叫σ键。构成σ键的电子叫σ电子。σ键是原子轨道沿轴向重叠的, 具有较大的重叠程度, 因而比较稳定。σ键可以自由旋转, 而不影响电子云的分布。
【定义】由两个相同或不相同的原子轨道沿轨道对称轴方向相互重叠而形成的共价键,叫做σ键。下面是它的形成示意图。
 |
| σ键 |
【说明】
1. σ键是原子轨道沿轴方向重叠而形成的,具有较大的重叠程度,因此σ键比较稳定。σ键是能围绕对称轴旋转,而不影响键的强度以及键跟键之间的角度(键角)。
2. 根据分子轨道理论,两个原子轨道充分接近后,能通过原子轨道的线性组合,形成两个分子轨道。其中,能量低于原来原子轨道的分子轨道叫成键轨道, 能量高于原来原子轨道的分子轨道叫反键轨道。以核间轴为对称轴的成键轨道叫σ轨道, 相应的键叫σ键。以核间轴为对称轴的反键轨道叫σ* 轨道, 相应的键叫σ* 键。分子在基态时,构成化学键的电子通常处在成键轨道中,而让反键轨道空着。
【概述】成键原子的未杂化的p轨道, 通过平行侧向重叠所形成的共价键叫π键。两个p轨道侧向重叠, 其重叠程度比轴向重叠的σ键小, 稳定性不如σ键, 两个p轨道在平行时才能较大地重叠, 当形成π键的两个原子以核间轴为轴相对旋转时, 会使p轨道重叠程度减小, 导致π键的破坏, π键电子云密集在核间轴平面的上面和下面两部分, 受两核的吸引力较弱, 有较大的流动性。
【定义】成键原子的未杂化p轨道,通过平行、侧面重叠而形成的共价键,叫做π键。它的示意图如下。
【说明】
1. π键是由两个p轨道从侧面重叠而形成的,重叠程度比σ键小,所以π键不如σ键稳定。当形成π键的两个原子以核间轴为轴作相对旋转时,会减少p轨道的重叠程度,最后导致π键的断裂。
2. 根据分子轨道理论,两个原子的p轨道线性组合能形成两个分子轨道。能量低于原来原子轨道的成键轨道π和能量高于原来原子轨道的反键轨道π* ,相应的键分别叫π键和π* 键。分子在基态时,两个P电子(π电子)处于成键轨道中,而让反键轨道空着。
 |
| π键 |
【定义】分子中两个原子之间由共用一对电子而形成的共价键叫做单键。
【说明】
1. 单键通常在代表两个原子的元素符号间画上一条短线表示。含有单键的有机物具有饱和性。
2. 单键通常是比较稳定的σ键。在环丙烷、环丁烷等张力较大的小环分子中的碳碳单键,不是以核间直线为对称轴的σ键,轨道重叠程度不及一般σ键,所以不稳定,容易断裂。
3. 碳、氮、氧等原子在形成单键时,通常利用杂化轨道。例如,在CH4、NH3和H2O分子中,碳、氮、氧都以sp3杂化轨道跟氢的s轨道重叠而形成σ键,NH3和H20分子中孤对电子处在未参加成键的sp3杂化轨道中。
【定义】分子中两个原子之间由共用两对电子而形成的共价键,叫做双键。
【说明】
1. 双键通常用两条短线表示。
2. 双键通常由一个σ键和一个π键构成的,但它不是单键的简单加和。例如,乙烯分子中碳碳双键,键能是598kJ/mol,而乙烷分子中碳碳单键,键能是374kJ/mol。这表明碳碳双键,键能小于碳碳单键键能的两倍。而丙酮分子中碳氧双键键能 (750kJ/mol)大于甲醚分子中碳氧单键的键能(360kJ/mol)的两 倍。
3. 一般情况下,双键不能自由转动,否则双键中的π键要断裂。双键的主要化学特性是其中的π键容易断裂而跟其他原子或原子团发生加成反应。
4. 在共轭二烯烃等有机物中,两个双键被一个单键间隔。最简单的二烯烃是1,3-丁二烯(CH2= CH—CH=CH2)。该分子中所有的原子处于同一平面上,4个碳原子都以sp2杂化轨道成键形成3个碳碳σ键和6个碳氢σ键。每个碳原子上的未杂化p轨道垂直于该平面,相互侧面交叠,形成一个π- π共轭体系,叫做共轭双键。
【定义】分子中两个原子之间由共用三对电子而形成的共价键,叫做叁键(曾用名:三键>。
【说明】
1.三键通常用三条短线表示。
2.三键通常是由二个σ键和两个π键构成的。但三键不是三个单键或单键和双键的简単加和。例如,C—N、C=N和C≡N 的键能分别是 305kJ/molv616kJ/mol 和 893kJ/mol
3.三键跟双键一样不能自由转动。三键的主要化学特性是其中的两个π键容易断裂而跟其他原子或原子团发生加成反应。
【有机物的命名】
1. 最初,人们根据有机物的来源和性质来命名。后来根据有 机物的结构特点来命名,例如用烷、烯、炔……等。这种命名法能反映有机物之间的相互关系。有机物的异构现象发现以后,为了区别各种异构物,在有机物名称前面加“正”、“异”、“新”……等冠 词,这就是有机物的习惯命名法。例如,C5H12的3种异构体分别命名为正戊烷、异戊烷和新戊烧(季戊烷)。
2. 有机物数目,繁多,结构和组成较复杂,命名相当困难。因此,1892年化学家在日内瓦召开一次国际化学会议,拟定有机物新的命名法,称为“日内瓦命名法”。以后经过国际纯粹与应用化学联合会的多次修订,1979年颁布新的有机化学命名法,即 IUPAC系统命名法。我国目前用的系统命名法,是根据国际上通用的原则,再结合我国文字的特点制订的。1980年中国化学会公布有机化学命名原则。
3. 有机物系统命名的基本要点是:
第一,给有机化合物的母体—链烃、环烃及杂环系统制定名称;
第二,按一定原则给母体 规定位次编排法;
第三,给官能团、取代基及其母体形成的基以相应的名称;
第四,使用一些代表结合情况的化学介词,然后把母体名称作为主体后,用介词连缀上取代基和官能团的名称,并按位次编排法注出取代基和官能团的位次给出各有机化合物名称。
【定义】组成相同而分子中碳原子相互连接的顺序不同的化合物,叫做碳链异构体。这一现象叫做碳链异构现象。
【说明】碳架异构只涉及分子中碳原子的结合顺序不同,不涉及分子中各原子在空间的排列和定向,所以在书写各种碳架异构体的构型时只要求能表明碳原子的结合顺序。例如,C5Hl2的三种碳链异构可写成正戊烷、异戊烷、新戊烷。
 |
| 戊烷 |
【定义】组成相同而分子中的取代基或官能团(包括碳碳双键和三键)在碳架(碳链或碳环)上的位置不同,这些化合物叫位置异构体。这一现象叫做位置异构现象。
【说明】位置异构只涉及取代基或官能团的位置,通常是针对碳架结构相同的化合物来讲的。在推导某有机物的异构体时,可先推导出碳架异构体,然后根据各种碳架异构体分别推导可能有的位置异构体。
【定义】组成相同而分子中的各种原子结合方式或顺序不同, 因此有不同的官能团,这些化合物叫类别异构(叫官能团异构)。 这一现象叫做类别异构现象。
【说明】
1.类别异构涉及分子中碳原子的结合方式(单键、双键或三键)、碳架的基本结构(成链或成环)以及其他原子在碳链中或碳链 上的位置。这类异构如1, 3-丁二烯和1-丁炔,环丁烷和1-丁烯, 乙醇和甲醚,丙酮和丙醛。
2.类别异构跟碳架异构、位置异构有很大的不同,类别异构体之间在化学性质上往往有本质上的差别。例如,组成相同的醇和醚属于类别异构,它们是化学性质完全不同的两类物质。
【定义】在有机化合物分子中,由于电负性不同的取代基(原子或原子团)的影响,使整个分子中的成键电子云密度向某一方向偏移,这种效应叫诱导效应。
【说明】
1.诱导效应的特征是电子云偏移沿着σ键传递,并随着碳链的增长而减弱或消失。例如,醋酸是弱酸(pK=4.76),醋酸分子中的α-碳原子上引入一个电负性比氢强的氯原子后,能使整个分子的电子云向氯原子偏移,结果增强了羟基中氢原子的质子化,使一氯醋酸成为强酸(pK=2.86,酸性比醋酸强)。
正戊酸的末端引入一个氯原子,对羟基影响很微弱,酸的电离能力几乎不增强,诱导效应已微弱到可以忽略不计。
2.比较各种原子或原子团的诱导效应时,常以氢原子为标准。吸引电子能力(电负性较大)比氢原子强的原子或原子团(如 —X, —OH. -N02, —CN等)有吸电子的诱导效应(负的诱导效应),用-I表示,整个分子的电子云偏向取代基。吸引电子的能力比氢原子弱的原子或原子团(如烷基)具有给电子的诱导效应 (正的诱导效应),用+I表示,整个分子的电子云偏离取代基,
甲基的作用跟氯原子相反,它使羧酸的酸性降低(HCOOH的pK=3.77,CH3COOH 的 pK=4.76)。
【定义】在单键和双键相互交替的共轭体系或其他共轭体系中,由于π电子的离域作用使分子更稳定、内能降低、键长趋于平均化,这种效应叫做共轭效应。
【说明 】
1. 诱导效应和共轭效应都能使体系的电荷分散、能量降低、 稳定性增加。但是两者的区别是诱导效应主要通过σ键传递,而且传递二三个原子后就迅速减弱到可以忽略不计。共轭效应主要i通过π键传递,能从共轭体系的一端传递到较远的一端。
2. 共轭效应分静态共辄效应和动态共扼效应。静态共轭效应是在没有外界的影响下表现的一种内在性质。例如,苯分子中各碳原子共平面,相邻π键交叠而成共轭,使6个碳碳键的键长平均化,使体系趋于稳定。动态共轭效应是在外界条件(如试剂)影响下使分子中的电子云密度重新分配,分子的极性增大。例如: 1,3-丁二烯跟卤化氢反应时,由于动态共轭效应使加成反应主要发生1,4-加成。
3. 如果共轭体系中的取代基能降低体系的电子云密度,则这些基团有吸电子共轭效应,如-NO2、—CN、一COOH、一CHO、一COR 等。如果取代基能增加共轭体系的电子云密度,则这些基团有给电子的共轭效应。这类取代基如—NH2、—Cl、-OH。
【定义】烃分子中去掉一个或几个氢原子后剩余的原子团,叫做烃基。
【说明】烃基通常用R表示。烃基可分为一价基、二价基和三价基。
例如,一价基:CH3CH2—(乙基)、(CH3)2CH—(异丙基)、CH≡C—CH2— (2-丙炔基);
二价基:CH3CH-(亚乙基)、一CH=CH—(1, 2-亚乙烯基)。三价基:CH3C≡(次乙基)
烷烃分子中去掉一个氢原子后剩下的一价烃基叫烷基,通式是 CnH2n+l。
【定义】无机或有机含氧酸分子中去掉羟基(-OH)后剩余的基团,叫做酰基。例如,HO—NO2 硝酸 ,-NO2 硝酰基; HO—SO3H 硫酸,-SO3H 磺酰基;CH3COOH 乙酸,CH3CO- 乙酰基。
【说明】
1.在有机化学中,酰基主要指具有R—C=O结构的基团。醛、 酮、羧酸、铵酸衍生物等几乎都有酰基。酰基不是一种区别有机物类别的基团。
2.有机化合物分子中的氮、氧、碳等原子上引入酰基的反应 统称为酰化,但习惯上把碳原子上引人硝基、磺基和羧基(羧基可作为碳酸的酰基)的反应分别叫硝化、磺化和羧基化。
【定义】由缺电子试剂(亲电试剂)进攻反应物电子云密度较大的部位而引起的反应,叫做亲电反应。例如,

【定义】带有未共甩电子对的负离子或中性分子(亲核试剂)进攻反应物中带有正电荷(或部分正电荷)的碳原子,由此引起的反应叫做亲核反应。例如,

【定义】有机化合物分子内或分子间脱去羟基和氢并结合而形成水分子,这种反应叫做脱水反应。
【说明】脱水反应主要有四种:
1.醇类脱水,生成物因反应条件而异。例如,
R-CH2-CH2-OH → RCH=CH2 + H2O (分子内脱水)
(烯烃)
2R—OH →R —O—R + H2O (分子间脱水)
(醚)
一般情况下较低温度有利于分子间脱水,较高温度有利于分子内脱水。
2. 羧酸脱水。例如,

3. 羧酸铵盐脱水。例如,

4.酰胺脱水。例如,

【定义】有机化合物分子在高温和催化剂或脱氢剂存在的条件下脱去氢,这种反应叫做脱氢反应。
【说明】脱氢反应是一种消除反应,也是氧化皮应的一种形式< 多种有机物能发生脱氢反应。例如,
1.烷、烯烃脱氢


【定义】醇跟羧酸或含氧无机酸生成酯和水,这种反应叫酯化反应。
【说明】
1、酯化反应是可逆的,它的逆反应是水解反应。在通常状况下,该可逆反应需要很长时间才能达到平衡。为了缩短达到平衡的时间,常用浓硫酸等作催化剂,工业上用阳离子交换树脂作酯化的催化剂。
2、在酯化反应中,通常由羧酸提供羟基(羧酸跟有些叔醇酯化时,羟基由叔醇提洪),反应历程如下:


首先是羧酸的羰基质子化,便羰基碳原子带有更多的正电荷, 醇就容易发生亲核加成,然后质子转移,消除水,再消除质子,就形成酯。
3、广义的酯化反应还包括醇跟酰氯或酸酐、卤代物跟羧酸钠盐以及酯交换反应等。
【定义】
1. 分子中氧原子的两个价键(一O一)分别跟两个烃基碳原子连接的化合物叫醚。
2, 醚是有C—O—C结构的有机化合物的总称。
【说明】
1.醚分子中跟氧原子连接的两个烃基相同的叫单醚,不同的叫混醚。简单的醚命名时,先写出烃基的名称,再加上“醚”字,并常省去烃基的“基”字。命名单醚时省略名称前面的“二”字。命名混醚时,把较小的烃基放在名称的前面,芳烃基放在烷基的前面。
2.醚跟醇、酚不同,分子结构中没有活泼的羟基,因此性质比较稳定。醚分子结构中的氧原子具有未共用电子对,所以醚能跟强无机酸作用,形成类似铵盐的化合物,这类化合物叫 盐。盐使醚的碳氧键(C-O)变弱,容易断裂,结果烃氧基能被其他原子或原子团取代。低级醚(如乙醚等)在储存时跟空气长期接触,会逐步氧化成有机过氧化物。这种过氧化物受热时容易爆炸。
【水杨醛】分子式C7H6O2, 分子量112.12, 又称邻羟基苯甲醛。无色或深红色油状液体。具有苦杏仁气味。熔点-7℃, 沸点196.5℃、密度(20/4℃)1.167克/厘米3 。微溶于水, 溶于乙醇、乙醚和苯中。能与蒸气一起挥发。与硫酸作用呈桔红色, 与金属离子可形成有色螯合物。遇三氯化铁溶液显紫色。可被还原成水杨醇。主要用于生产香豆素, 配制紫罗兰香料, 还可用作杀菌剂。可由苯酚和氯仿在氢氧化钠溶液中、通过菜默尔—悌曼反应制得。
 水杨醛
【苯甲醛】分子式C7H6O分子量:106.12。略带苦杏仁味的无色的无色液体。凝固点-56.5℃, 沸点179℃, 密度(20/4℃)1.046克/厘米3 。微溶于水, 能与乙醇、乙醚、氯仿、苯混溶、化学性质不稳定, 遇空气逐渐氧化成苯甲酸, 可还原成为苯甲醇。能还原银氨溶液, 但不与斐林试剂作用。要密封和避光保存。自然界中苯甲醛以苦杏仁苷的形式存在于苦杏仁中, 能与水一起蒸馏。是一种重要的化工原料。用于制肉桂醛、肉桂酸、苯乙醛等, 也是生产香料的原料。工业上由甲苯氧化或由苯二氯甲烷水解制得。
 苯甲醛
【甲酸】分子式CH2O2, 分子量46.03, 俗称蚁酸。是醌最简单的羧酸。无色液体, 有刺激性气味。熔点8.4℃、沸点100.5℃、密度(20/4℃)1.220克/厘米3 。溶于水、乙醇、乙醚等。酸性较强, 有腐蚀性, 能刺激皮肤。有还原性, 易被氧化生成二氧化碳和水。用于制取甲酸盐和甲酸酯, 也用作消毒剂和防腐剂。可由甲烷氧化制取, 或将一氧化碳与氢氧化钠在高温高压下作用, 生成甲酸盐, 再用硫酸分解制得。
 甲酸
【水杨酸】分子式C7H6O3, 分子量138.12。又名邻羟基苯甲酸。白色针状晶体或单斜晶体。熔点159℃、沸点221℃(2666帕——20mmHg)升华, 密度(20/4℃)1.443克/厘米3 。热至76℃时升华。微溶于冷水, 易溶于乙醇、乙醚、氯仿和热水。有解热镇痛作用, 但毒性较大。可用作食品的防腐剂。染料的中间体。消毒剂、配制水杨酸软膏和制造阿斯匹林。可由苯酚钠与二氧化碳在压力下反应后再酸化制得。
 水杨酸
【阿斯匹林】分子式C9H8O4分子量180.15。学名乙酰水杨酸。白色针状或结晶性粉末, 无臭、略有酸味。熔点135℃~138℃, 密度1.35克/厘米3 。在干燥空气中稳定, 遇潮会缓缓水解为水杨酸和醋酸。微溶于水, 溶于乙醇、乙醚、氯仿, 在沸水中分解, 在氢氧化钠和碳酸钠溶液中分解。用作消炎药、止痛药和解热药。可用少量硫酸为催化剂, 使乙酸酐与水杨酸作用制得。
【强电解质理论】又称德拜—休格尔理论。是1923年由物理化学家德拜(Debye)和休格尔(Hückel)提出。其要点是:强电解质在溶液中是完全电离的,但溶液中离子间又存在着一定的静电相互作用,溶液中的离子都被具有相反电荷的离子所包围,形成“离子氛”,因而影响到离子的运动速度和溶液的性质。这一理论解释了强电解质完全电离而其表观电离度又不是100%的矛盾。
【表观电离度】系指通过实验测得的强电解质的电离度。强电解质的电离度和弱电解质的电离度的意义不同,强电解质的电离度反映了溶液中离子间相互牵制作用的强弱程度。
【活度】指电解质溶液中表观上某离子的浓度,又称有效浓度或校正浓度。它与实际浓度的关系是:
a=r×c
式中a为某离子的活度,c为该离子的实际浓度,r为活度系数(也有用f表示的)。活度表明体系与理想状态的偏差。
【活度系数】溶液的实际浓度除活度所得之商。对于理想溶液,r=1,此时a=c,活度等于浓度。在一般情况下r<1,且随浓度而变化,溶液浓度愈大,离子之间的牵制作用愈强,活度与浓度之间的差距愈显著;溶液浓度愈小,离子之间的牵制作用愈弱,活度与浓度之间的差距愈不显著,当溶液极稀时,由于离子间的相互作用变得十分微弱,而r趋近于1,活度与浓度趋于相等。
【溶度积规则】用溶度积概念判断在一定条件下, 某难溶电解质在溶液中沉淀能否生成或溶解的规则。在某难溶电解质溶液中, 其离子浓度的乘积称为离子积, 用Qi表示。在给定的溶液中Qi可能有三种情况:
(1)Qi=Ksp是饱和溶液
(2)Qi<Ksp是不饱和溶液, 无沉淀析出, 若体系中已有固体存在, 沉淀会溶解, 直至饱和(Qi=Ksp)为止。
(3)Qi>Ksp是过饱和溶液, 有沉淀析出, 直至饱和。
以上就是溶度积规则。溶度积规则有一定的局限性, 如形成的难溶固体很少(少于每毫升10-5 克),
或形成过饱和溶液以及产生副反应时, 虽然Qi已大于Ksp,
也观察不到沉淀的生成。
【路易斯酸碱理论】又称酸碱电子理论。1923年由美国化学家路易斯(G.N.LEWIS)提出。其要点是:凡是可以接受电子对的物质称为酸, 凡是可以给出电子对的物质称为碱。故酸又称为电子对接受体, 碱又称电子对给予体。按照路易斯的观点, 酸碱反应的实质是配位键的形成并生成酸碱络合物。例如:

路易斯酸、碱的范围非常广泛, 酸碱络合物包含很多类物质。凡是金属离子及氢离子都是酸, 与路易斯酸结合的物质不管是阴离子或中性分子都是碱。所以大多数无机化合物都可看成是酸碱络合物, 许多有机化合物也是如此。酸碱电子理论以电子对的授受来说明酸碱反应, 更能体现物质的本质属性。但由于对酸碱的认识过于笼统, 没有统一的酸碱强度的标准, 因而有一定的局限性。
【软酸】路易斯酸中具有体积大、正电荷少、易极化、易失去电子、易形成共价性较强的键的物质。如Cu+ 、Ag+ 、Hg22- 、Cd2+ 等属于软酸。软酸易与软碱生成稳定的络合物, 软酸不易与硬碱生成络合物, 或生成的络合物不稳定。
【软碱】路易斯碱中, 具有电负性小、易失去电子、其低能轨道不饱和、易形成共价性较强的键的物质, 如I- 、CN- 、S2O32- 等属于软碱。软碱易与软酸生成稳定的络合物, 软碱与硬酸不易生成络合物, 或生成的络合物不稳定。
【硬酸】路易斯酸中具有体积小、正电荷多、不易失去电子、不易极化、易形成离子性较强的键的物质, 如Li+ 、Na+ 、Ca2+ 、Mg2+ 、Fe3+ 等属于硬酸。硬酸易与硬碱生成稳定络合物, 硬酸与软碱不易生成络合物, 或生成的络合物不稳定。
【硬碱】路易斯碱中具有电负性大、不易极化、不易失去电子, 而且低能轨道已饱和、易形成离子性较强的键的物质, 如H2O、Cl- 、OH- 等属于硬碱。硬碱易与硬酸生成稳定的络合物, 硬碱与软酸不易生成络合物或生成的络合物不稳定。
【屏蔽效应】在多电子原子中, 将其它电子对某个指定电子的排斥作用归结为, 核电荷吸引电子的作用受到抵消, 这种效应叫屏蔽效应。这样, 对指定电子来说, 它所受到核的作用, 可以看成是具有核电荷(Z—σ)的核的作用。Z是核电荷, σ是屏蔽常数, (Z—σ)是有效核电荷。一般说来, 内层电子对外层电子的屏蔽效应较大, 同一层电子之间屏蔽效应较小;外层电子对内层电子的屏蔽效应很小, 可忽略不计。
【钻穿效应】在多电子原子中, 在核附近出现几率较大的电子, 可以较好地避免其他电子的屏蔽作用, 受到较大的有效核电荷的吸引, 因而能量较低。这种现象称为钻穿效应。钻穿效应主要是由于电子出现的几率径向分布不同形成的。钻穿效应不仅能解释n相同, l不同时轨道能量的高低;而且可以解释当n和l都不同时, 有的轨道发生的能级顺序交错的现象。
【能级交错】在多电子原子中, 当原子处于基态时, 主量子数较大的某些轨道的能量反而低于主量子数较小的某些轨道的能量的现象。例如, 从第4周期开始, 4s轨道能量反比3d轨道能量低, 按能量最低原理, 电子应先填充4s轨道, 然后再填充3d轨道。产生能级交错的原因比较复杂, 可能跟屏蔽效应、钻穿效应及其它影响轨道能量的因素有关。

简介
锂离子电池是一种二次电池(充电电池),它主要依靠锂离子在正极和负极之间移动来工作。在充放电过程中,Li+在两个电极之间往返嵌入和脱嵌:充电时,Li+从正极脱嵌,经过电解质嵌入负极,负极处于富锂状态;放电时则相反。锂离子电池的正极通常是由含锂的化合物(比如锂过渡金属氧化物)涂在金属铝箔上制作而成,而负极通常由石墨涂在金属铜箔上制成。锂离子电池的能量密度比较高,可循环使用。
2019年10月9日,瑞典皇家科学院宣布,将2019年诺贝尔化学奖授予约翰·古迪纳夫、斯坦利·惠廷厄姆和吉野彰,以表彰他们在锂离子电池研发领域作出的贡献。
锂离子电池由日本索尼公司于1990年最先开发成功。它是把锂离子嵌入碳(石油焦炭和石墨)中形成负极(传统锂电池用锂或锂合金作负极)。正极材料常用LixCoO2,也用LixNiO2和LixMnO4,电解液用LiPF6+二乙烯碳酸酯(EC)+二甲基碳酸酯(DMC)。
石油焦炭和石墨作负极材料无毒,且资源充足,锂离子嵌入碳中,克服了锂的高活性,解决了传统锂电池存在的安全问题,正极LixCoO2在充、放电性能和寿命上均能达到较高水平,使成本降低,总之锂离子电池的综合性能提高了。预计21世纪锂离子电池将会占有很大的市场。
锂离子二次电池充、放电时的反应式为:

组成部分
锂离子电池通常由正极、负极、隔膜、电解液和外包装组成。
(1)正极——活性物质一般为锰酸锂或者钴酸锂,镍钴锰酸锂材料,电动自行车则普遍用镍钴锰酸锂(俗称三元)或者三元+少量锰酸锂,纯的锰酸锂和磷酸铁锂则由于体积大、性能不好或成本高而逐渐淡出。导电集流体使用厚度10-20微米的电解铝箔。
(2)隔膜——一种经特殊成型的高分子薄膜,薄膜有微孔结构,可以让锂离子自由通过,而电子不能通过。
(3)负极——活性物质为石墨,或近似石墨结构的碳,导电集流体使用厚度7-15微米的电解铜箔。
(4)有机电解液——溶解有六氟磷酸锂的碳酸酯类溶剂,聚合物的则使用凝胶状电解液。
(5)电池外壳——分为钢壳(方型很少使用)、铝壳、镀镍铁壳(圆柱电池使用)、铝塑膜(软包装)等,还有电池的盖帽,也是电池的正负极引出端。
工作原理
锂离子电池以碳素材料为负极,以含锂的化合物作正极,没有金属锂存在,只有锂离子,这就是锂离子电池。锂离子电池是指以锂离子嵌入化合物为正极材料电池的总称。锂离子电池的充放电过程,就是锂离子的嵌入和脱嵌过程。在锂离子的嵌入和脱嵌过程中,同时伴随着与锂离子等当量电子的嵌入和脱嵌(习惯上正极用嵌入或脱嵌表示,而负极用插入或脱插表示)。在充放电过程中,锂离子在正、负极之间往返嵌入/脱嵌和插入/脱插,被形象地称为“摇椅电池”。
1、钴酸锂电池(LiCoO2—LixC6)
放电时,Li 原子失去电子,电子经外电路、Li+ 从石墨层间脱插进入电解液,与电子同时移向正极, 在正极得电子的同时,x个 Li+ 嵌入到正极 Li1-xCoO2 中形成 LiCoO2。故放电时的负极反应可以写作:LixC6-xe- ==xLi+ +6C;在正极,得电子的元素是高价态金属元素 Co,正极反应为:Li1-xCoO2+xLi+ +xe- ==LiCoO2。放电时的总反应为:LixC6+Li1-xCoO2== LiCoO2+6C。
充电时,锂离子从正极脱嵌, 插入到石墨层中,阳极反应为:LiCoO2-xe- ==Li1-xCoO2+xLi+ ;阴极反应为:6C+xLi+ +xe- == LixC6。那么也就容易理解,锂离子电池的电容量取决于放 电时能从负极回到正极中的 Li+ 的数量。能从负极脱插,嵌入到正极的 Li+ 越多,锂离子放电容量越大。
除钴酸锂电池外,其它常见的锂离子电池的正极材料还有磷酸亚铁锂 (LiFePO4)、镍酸锂(LiNiO2)锰酸锂(LiMn2O4)等。它们都是以铝作为集流体(起承载电极、汇集电流的作用)。典型负极材料是石墨,采用铜作为集流体。工作原理与钴酸锂电池相同(如图 2-6 所示)。
2、磷酸亚铁锂电池(LiFePO4—LixC6),
放电时的负极反应为:LixC6-xe- ==xLi+ +6C;
正极反应为 :Li1-xFePO4+xLi+ +xe- ==LiFePO4 。
充电时阳极反应 为 :LiFePO4-xe- ==Li1-xFePO4+xLi+ ;
阴极反应为:6C+xLi+ +xe- == LixC6。
 锂离子电池工作原理
【基态】微观粒子系统(如原子、原子核、或其它多粒子体系等)所具有的各种状态中能量最低的状态。此种状态为最稳定的状态。
【激发态】微观粒子系统当其内部能量高于基态能量时所处的运动状态。原子获得能量(如吸收光子)可处于激发态。激发态原子是不稳定的,一般将通过发射光子或与其它粒子发生作用而回复到基态。
【离子构型】指离子的外围电子构型。是离子的重要特征。离子构型主要可分为以下几种类型:
(1)惰气型,即与惰性元素原子的核外电子排布相同。其中有He型,如Li+ (1S2 )、Be2+ (1S2 )等;Ne型,如F- (2s2 2p6 )、Na+ (2s2 2p6 )、Mg2+ (2s2 2p6 )等;Ar型,如Cl- (3s2 3p6 )、K+ (3s2 3p6 )等。
(2)18电子型,最外层为18个电子的离子,如Zn2+ (3s2 3p6 3d10 )、Ag+ (4s2 4p6 4d10 )等。
(3)18+2电子型,次外层为18个电子,最外层为2个电子的离子,如Sn2+ (4s2 4p6 4d10 5s2 )、Pb2+ (5s2 5p6 5d10 6s2 )等。
(4)不规则型,最外层有9~17个电子的离子,如Fe3+ (3s2 3p6 3d5 )、Cu2+ (3s2 3p6 3d9 )等。
【定义】电荷相反的离子相互接近时就有可能发生极化,即它们在相反电荷的电场的影响下电子云发生变形。离子使异号离子极化而变形的作用称为该离子的极化作用。
【说明】
1.离子极化作用的大小跟离子所带电荷的多少、离子半径大小及离子构型有关。一般离子所带电荷数越大,半径越小,外层电子的屏蔽作用越小,离子的极化作用就越大。通常阳离子的极化作用较强,因此在多数情况下应考虑阳离子对阴离子的极化作用。有的阴离子对阳离子也有显著的极化作用,而阳离子被极化后又对阴离子产生更强的极化作用。这样反复作用叫做离子的相互极化作用或附加极化作用。
2.离子的极化对化合物的键型、溶解度、熔点、颜色及化学稳定性都有一定的影响。
【孤电子对】也称孤对电子。指分子或离子中某原子的最外层未共用的电子对。例如,NH3分子中,N原子有一个孤电子对;H2O分子中,O原子上有两个孤电子对:
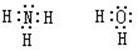
N、O原子都是多电子原子,H原子是等电子原子,因此在NH3分子和H2O分子中都有孤电子对。
【价电子对互斥(VSEPR)理论】该理论最初由西奇威克(Sidgwiek)和鲍威尔(Powell)提出,以后吉林斯比(Gil-lespie)和宁荷姆(Nyholm)发展了这一理论。它的概念非常简单,不需要用原子轨道的概念,就能较好地判断许多共价分子的几何构型。价电子对互斥理论认为在一个共价分子中,中心原子周围电子对排布的几何构型主要决定于中心原子的价电子层中的电子对数,价电子对包括成键的σ电子对和孤电子对。分子的几何构型总是采取彼此间排斥力最小的结构,因为这样能量最低。根据价电子对互斥理论,得出理想的几何构型如下:
| 电子对数 | 几何构型 |
|---|---|
| 2 | 直线型 |
| 3 | 平面三角形 |
| 4 | 四面体 |
| 5 | 三角双锥 |
| 6 | 八面体 |
【原子分子学说】又称原子分子论,是在道尔顿原子论和阿佛加德罗分子论的基础上,经意大利化学家康尼查罗(Stanislao Cannizzaro,1826~1910)的实验论证,于1860年建立的。其要点是:一切物质都是由分子组成的,分子是由原子组成的;分子是保持物质化学性质的最小单位,原子则是化学反应中不可再分的最小微粒;单质分子由同种原子组成,化合物分子由不同原子组成,分子质量等于组成它的原子质量的总和。原子分子学说的建立,是化学发展史上的重要阶段。
【阿累尼乌斯理论】即阿累尼乌斯电离学说。1887年由瑞典物理化学家阿累尼乌斯(Arrhenius)提出。其要点如下:电解质在水溶液中部分离解为自由移动的离子,即发生电离;溶液愈稀电离度愈大;电离过程是可逆的,分子电离成离子,离子又相互碰撞结合成分子,最后达到电离平衡。电离学说的提出揭示了电离平衡的实质,在此学说的基础上建立了酸碱理论。
【酸碱电离理论】阿累尼乌斯从他的电离学说的观点出发,把在水中能电离出氢离子的化合物称为酸,把在水中能电离出氢氧离子的化合物称为碱。如HCl、H2SO4、CH3COOH等都是酸;NaOH、KOH、Ca(OH)2等都是碱。根据这一理论,酸碱中和反应的实质就是酸电离产生的H+ 离子和碱电离产生的OH- 离子,相互结合生成水的过程。如盐酸和氢氧化钠的中和,HCl+NaOH=NaCl+H2O;其离子方程式为:H+ +OH- =H2O
酸碱电离理论对化学科学的发展起了重大作用,但因把酸碱限制在水溶液中而有一定的局限性。以后酸碱理论又有了很大发展。
【电导率】又称比电导。可用来衡量和比较物体的导电性能。当物体的长度为1厘米,截面积为1平方厘米时的电导,为该物体的电导率。对电解质溶液来说,当两电极面积各为1平方厘米,电极相距1厘米时为溶液的电导。电解质溶液的电导率与电解质的种类、溶液的浓度及温度等有关。
【标准电池】是一种电动势比较稳定,能保持长期不变的可逆电池。标准电池用来测定或校正电池的电动势。常用的是韦斯登(Westone)标准电池,它的正极是汞(Hg)和硫酸亚汞(Hg2SO4)的糊状物,下方放少量汞为与引出的导线保持良好的接触;负极是镉汞齐(Cd-Hg),在糊状物和汞齐上方分别放有CdSO4·83H2O晶体和它的饱和溶液。电极反应和电池反应分别为
正极:Hg2SO4(固)+2e- == 2Hg(液)+SO42- ,
负极:Cd(汞齐)==Cd2+ +2e-
电池反应:Hg2SO4(固)+Cd(汞齐)==2Hg(液)+CdSO4(固)
这种电池的电动势很稳定,20℃时Es=1.01865伏,温度对这种电池的电动势的影响很小。
【能斯特方程】由德国物理化学家能斯特(Nernst)提出的对任何一种电池反应的电池电动势与电池本性和电解质浓度间的定量关系式,如:
电池反应:aA+bB=cC+dD
电池电动势:
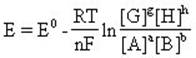
式中E为一定状态下电池的电动势,Eθ 为该电池在标准状态下的电动势,即标准电动势(Eθ =φ正- φ负),R为气体常数,T为绝对温度,n为电子转移的摩尔数,F是法拉第常数96.487千焦/伏·摩尔。
当温度为298.15K时,能斯特方程为:
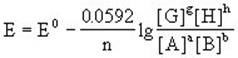
对某电极的电极电位的能斯特方程为:
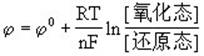
当温度为298.15K时为: